脑机接口医疗器械标准接连落地,产品化设计进入窗口期
2026年9月14日,国家药监局批准发布我国第三个脑机接口医疗器械标准——YY/T 2029—2026《脑机接口医疗器械 用于人工智能算法的脑电数据集质量要求与评价方法》。该标准也是全球第一个采用人工智能技术处理脑电数据的脑机接口医疗器械产品标准,系统规范了数据采集、处理、标注、存储和访问等全流程的技术要求和测试方法。新标准将于2027年9月1日起正式实施,意味着脑机接口设备从实验室走向注册上市的产品化路径正在被标准化定义。
更早一些的3月13日,博睿康的NEO脑机接口系统获批国家药监局三类医疗器械注册证,成为全球首个获证的侵入式脑机接口产品。7月13日,该产品首例商业化植入手术在复旦大学附属华山医院完成。与此同时,工信部就《国家脑机接口产业标准体系建设指南(2026版)》公开征求意见,提出到2028年制修订标准40项以上,到2030年累计研制标准80项以上。政策、标准、注册三条线同时推进,脑机接口设备正在从"能不能做"转向"怎么做才能过审"。
这对工业设计和结构设计团队提出了全新的要求。脑机接口设备不是普通消费电子产品——它需要在满足功能性的同时通过医疗器械注册审查,设计团队不仅要懂工业设计,还要懂医疗器械法规对产品设计的约束。很多从消费电子或家电领域转型而来的设计团队,在脑机接口项目上会踩到预期之外的坑:材料生物相容性不达标、电气安全间距不够、防护等级不符合临床环境要求等。
脑机接口设备工业设计的3个核心挑战
脑机接口设备从实验室原型到可注册上市的产品,工业设计环节需要解决三个核心挑战:医疗器械法规对设计的硬约束、头戴式设备的佩戴舒适性与信号采集稳定性、以及从小批量临床验证到规模化量产的制造可行性。这三个挑战相互耦合,任何一个在设计阶段没有解决好,都可能导致注册审查受阻或量产品质不达标。
| 挑战维度 | 设计要求 | 不达标的后果 |
|---|---|---|
| 法规合规约束 | 材料需通过生物相容性测试,电气安全间距满足GB 9706标准,防护等级适配临床环境 | 注册审查不通过,临床验证延期,前期设计投入归零 |
| 佩戴与信号质量 | 电极接触压力均匀分布,头围适配不同人群,运动状态下信号伪影可控 | 信号采集质量不稳定,临床数据不达标,产品体验差导致用户弃用 |
| 量产可行性 | 结构件可注塑成型,装配工艺可标准化,批量一致性可控制 | 从临床验证到量产阶段需要重新设计,周期延长6-12个月 |
挑战一:医疗器械法规对产品设计的硬约束
脑机接口设备作为医疗器械,其设计受到法规的严格约束。首先是材料选择。与外壳材料直接接触皮肤的部分,需要通过ISO 10993系列生物相容性测试。很多设计团队习惯使用ABS或PC材料做外壳,但这些材料在长时间皮肤接触场景下可能不通过细胞毒性测试。正确的做法是在设计初期就选择经过生物相容性验证的材料,如医疗级PC/ABS合金或硅胶材质,并保留材料供应商提供的生物相容性测试报告。
其次是电气安全设计。脑机接口设备涉及脑电信号采集,电极直接或间接接触人体,电气安全间距和绝缘要求比普通电子产品严格得多。GB 9706.1标准对医疗电气设备的安全要求包括漏电流限制、介电强度、机械强度等多个方面。设计团队需要在结构设计阶段就考虑这些约束,比如电极与内部电路之间的爬电距离和电气间隙,外壳的绝缘耐压能力等。如果设计阶段没有考虑这些因素,到了注册检验阶段才发现不达标,修改结构方案可能需要重新开模,成本和时间损失巨大。
再者是防护等级。脑机接口设备在使用环境中可能面临液体飞溅、粉尘等风险,尤其是头戴式设备在医院或家庭环境中使用时。设计团队需要根据目标使用环境确定IP防护等级,并在结构设计中实现可靠的密封方案。密封设计不只是加一个密封圈那么简单,需要考虑密封圈的压缩量、材料选择、老化性能以及装配公差对密封效果的影响。
挑战二:头戴设备的佩戴舒适性与信号采集的平衡
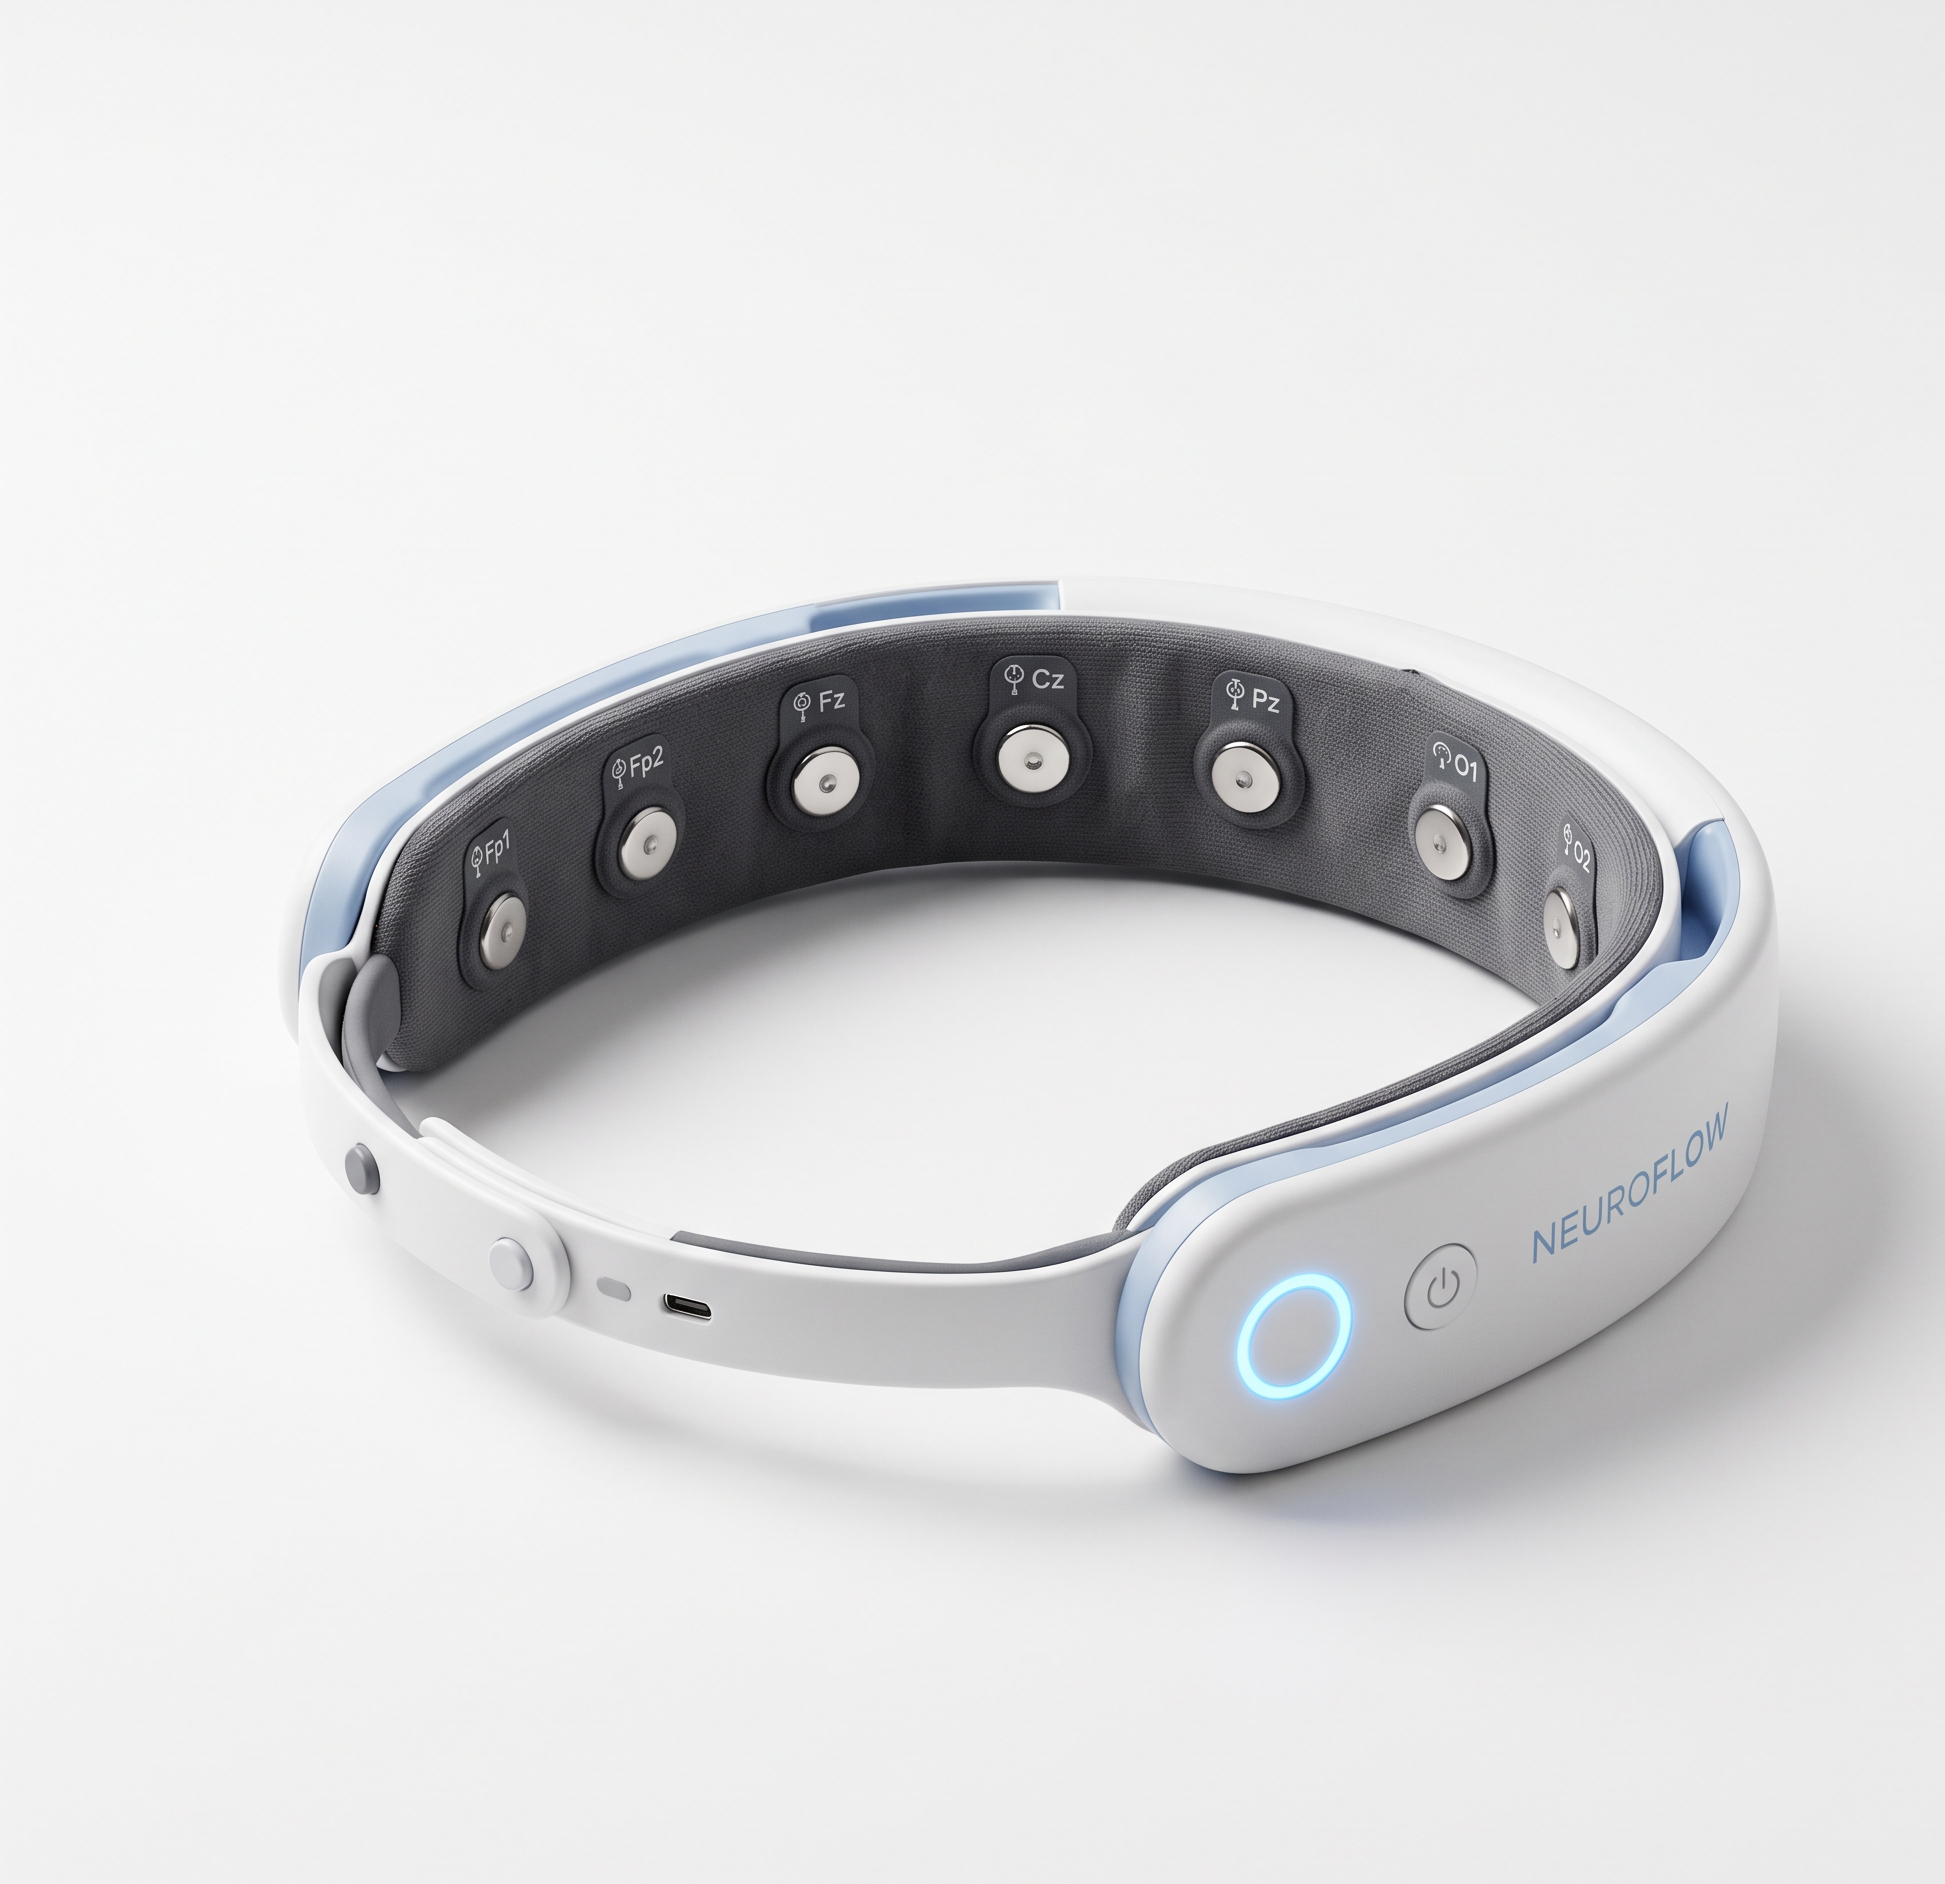
脑机接口头戴设备的设计难点在于佩戴舒适性与信号采集质量的平衡。电极需要与头皮保持稳定接触才能获取高质量脑电信号,但过大的接触压力会导致佩戴不适,用户难以长时间配合使用。设计团队需要通过人机工程分析,找到电极接触力和佩戴舒适度的平衡点。
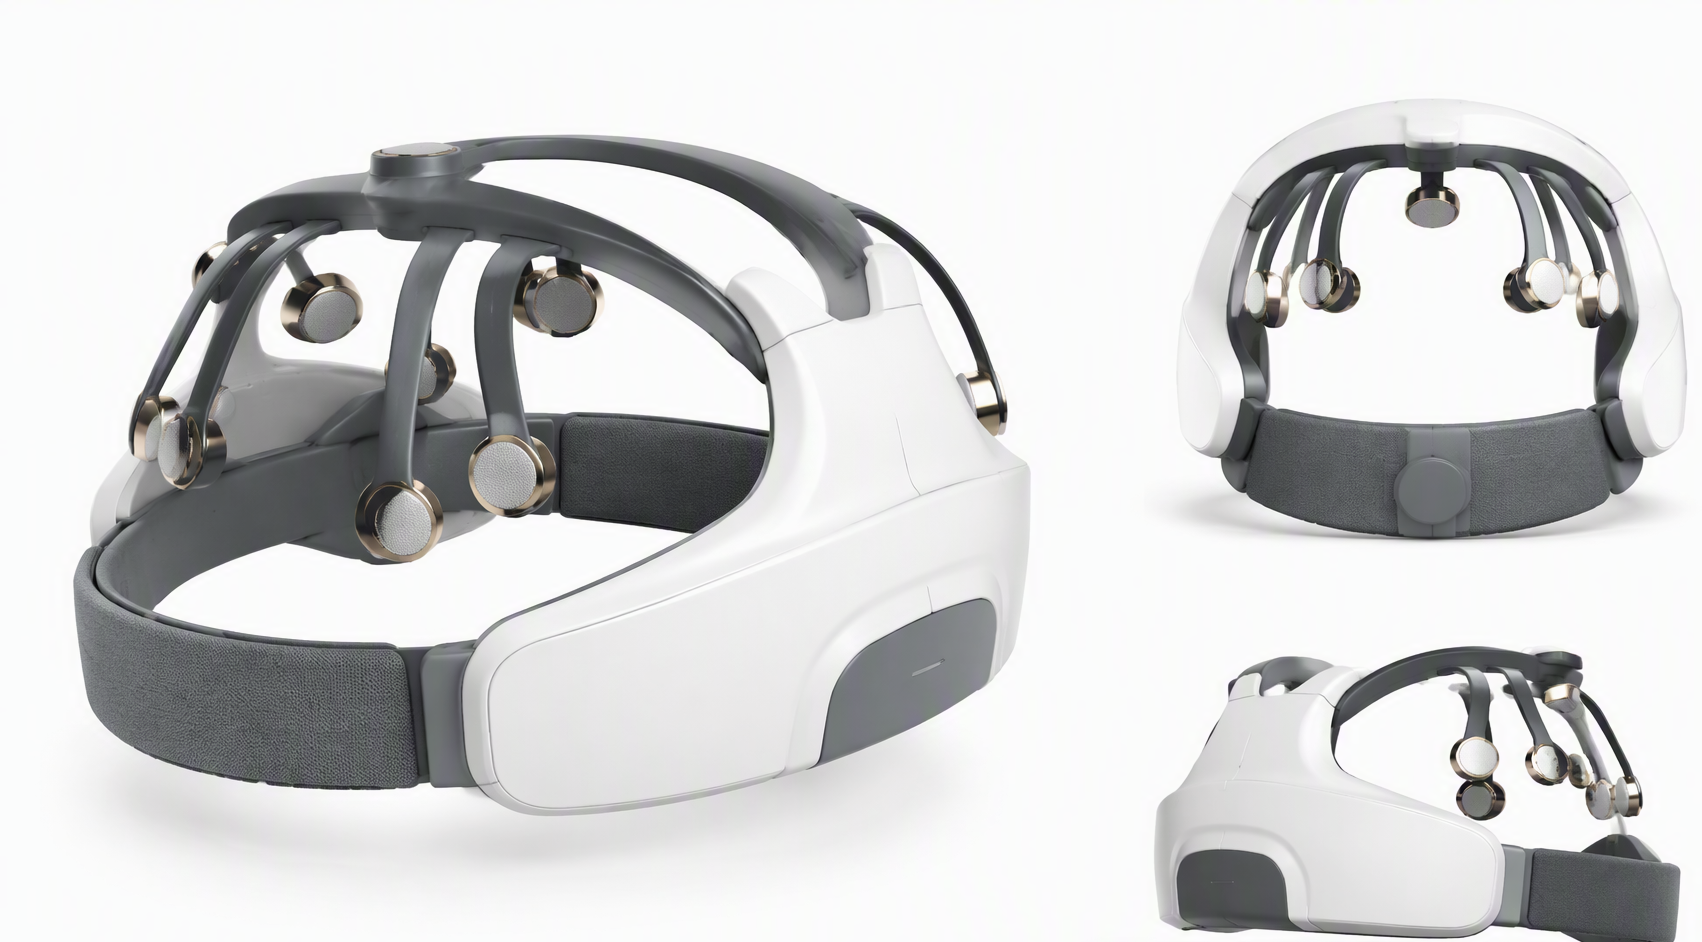
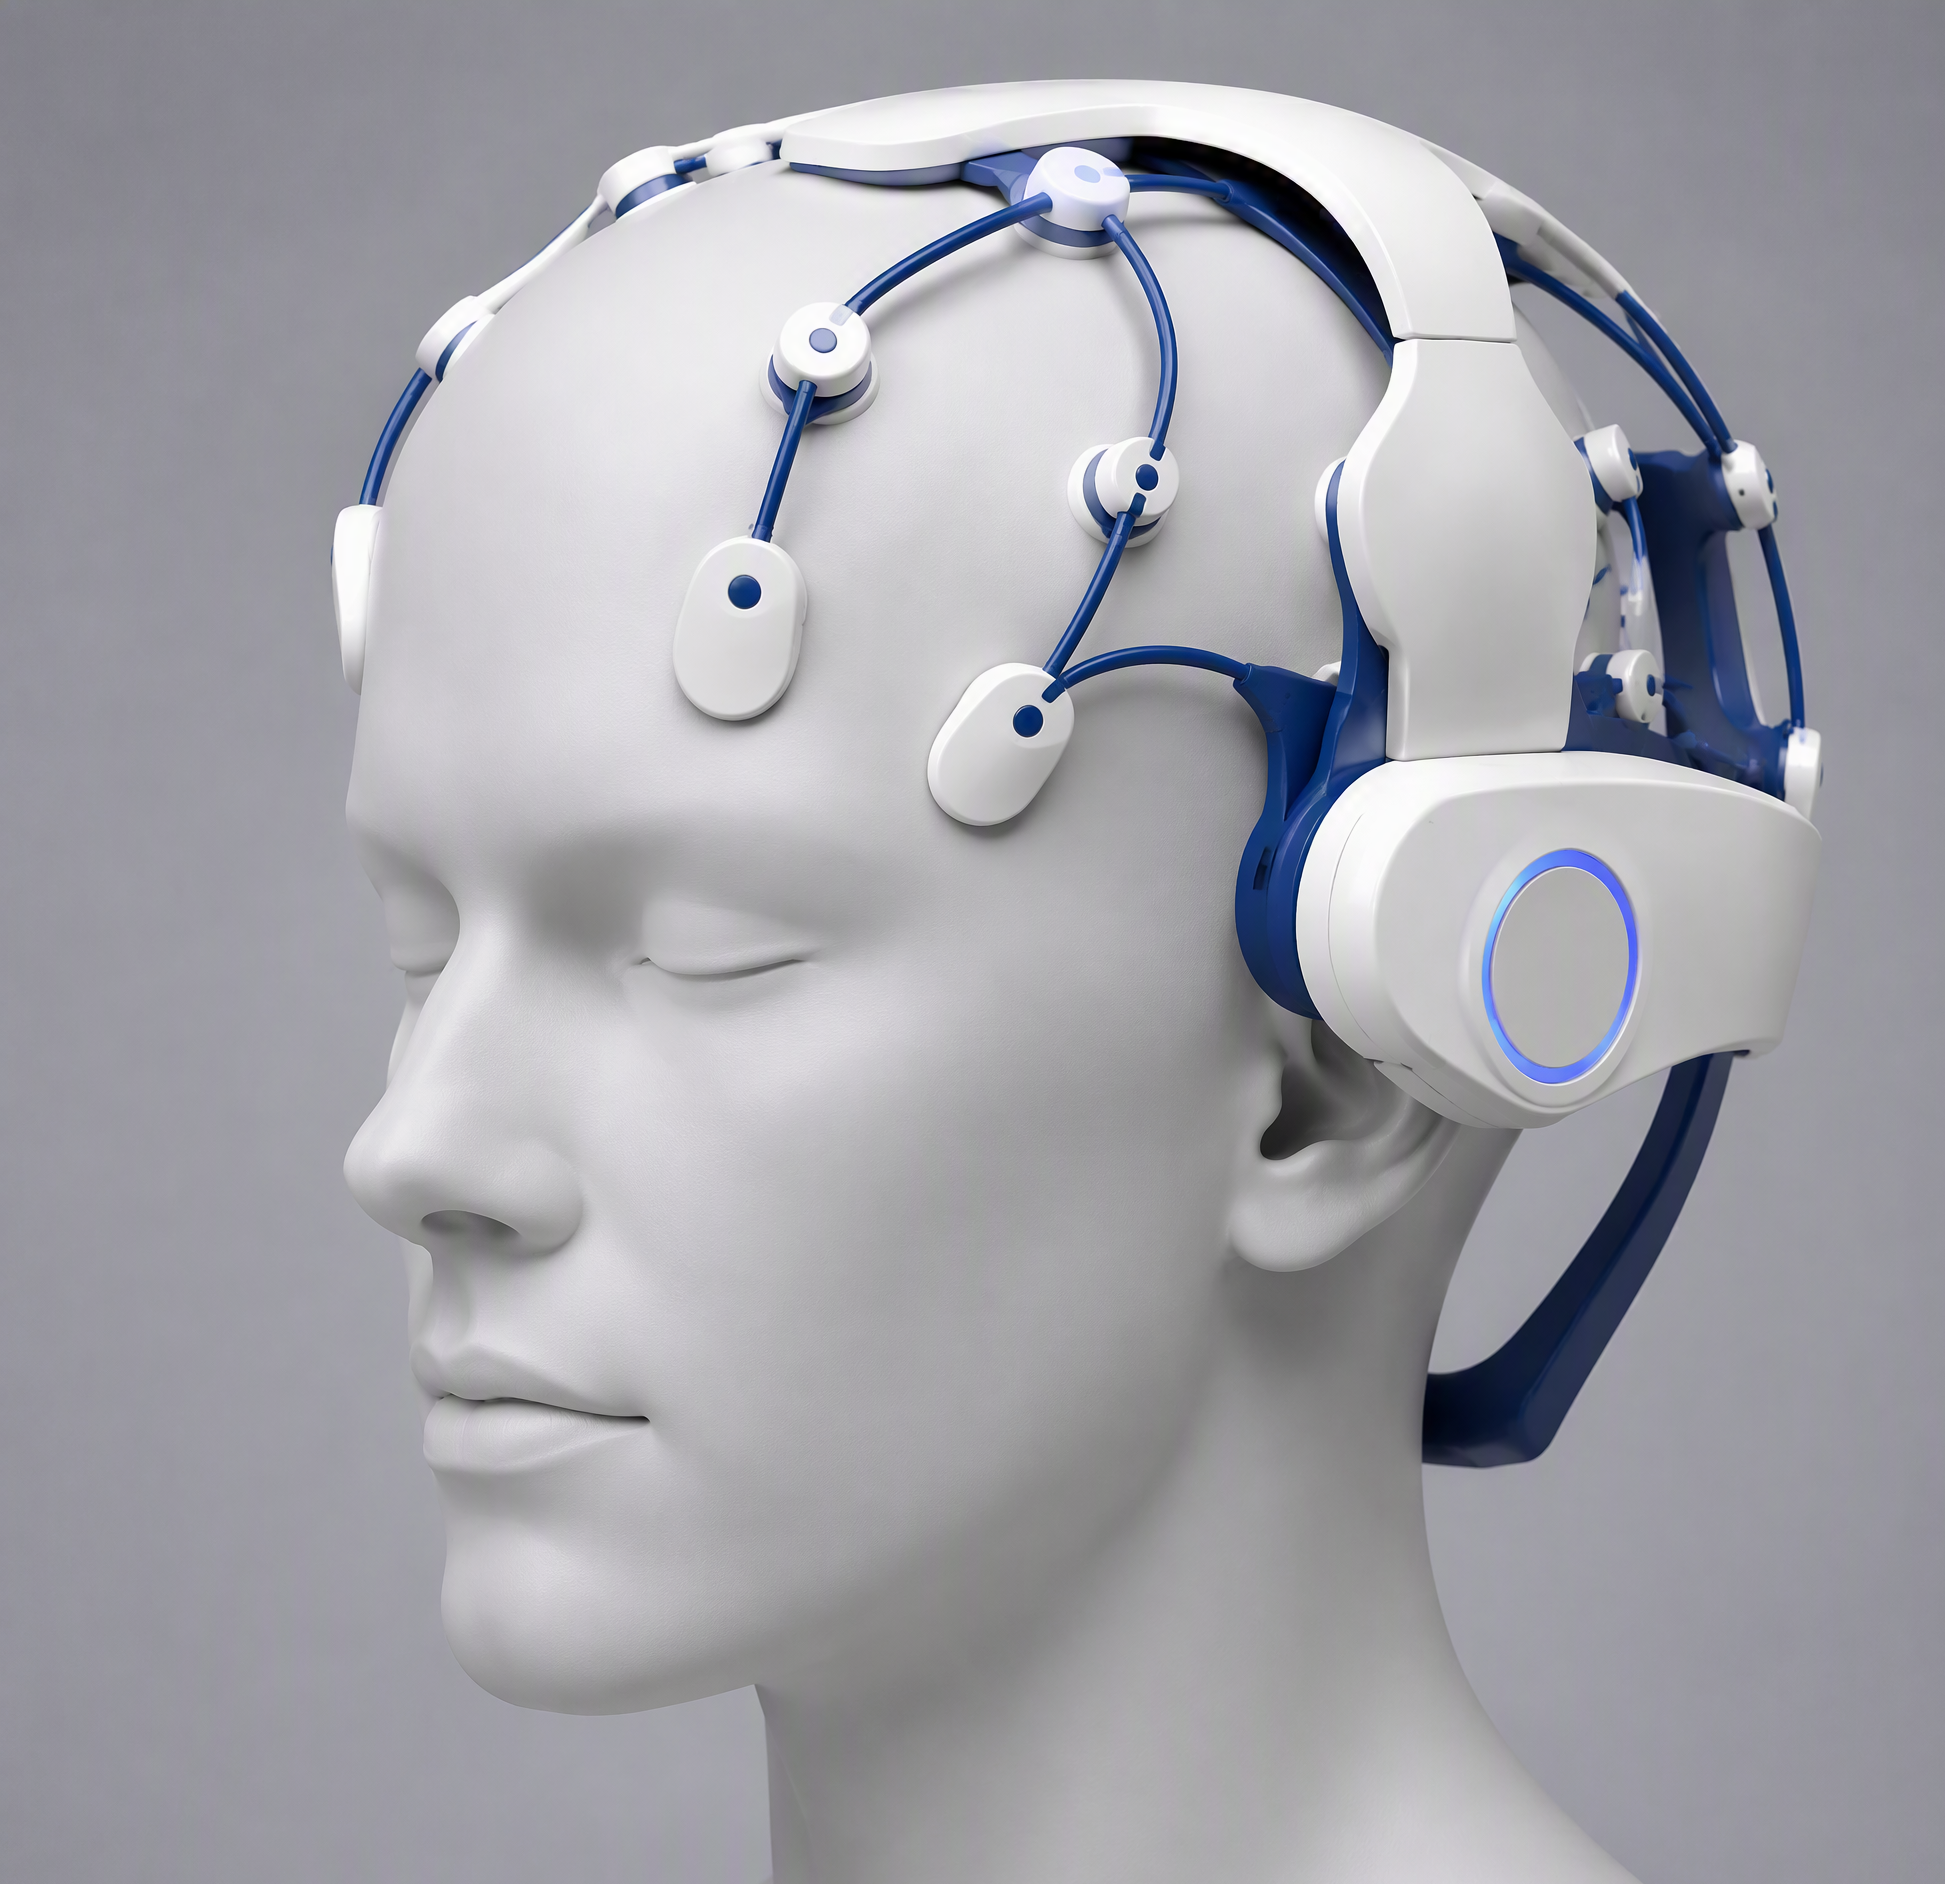
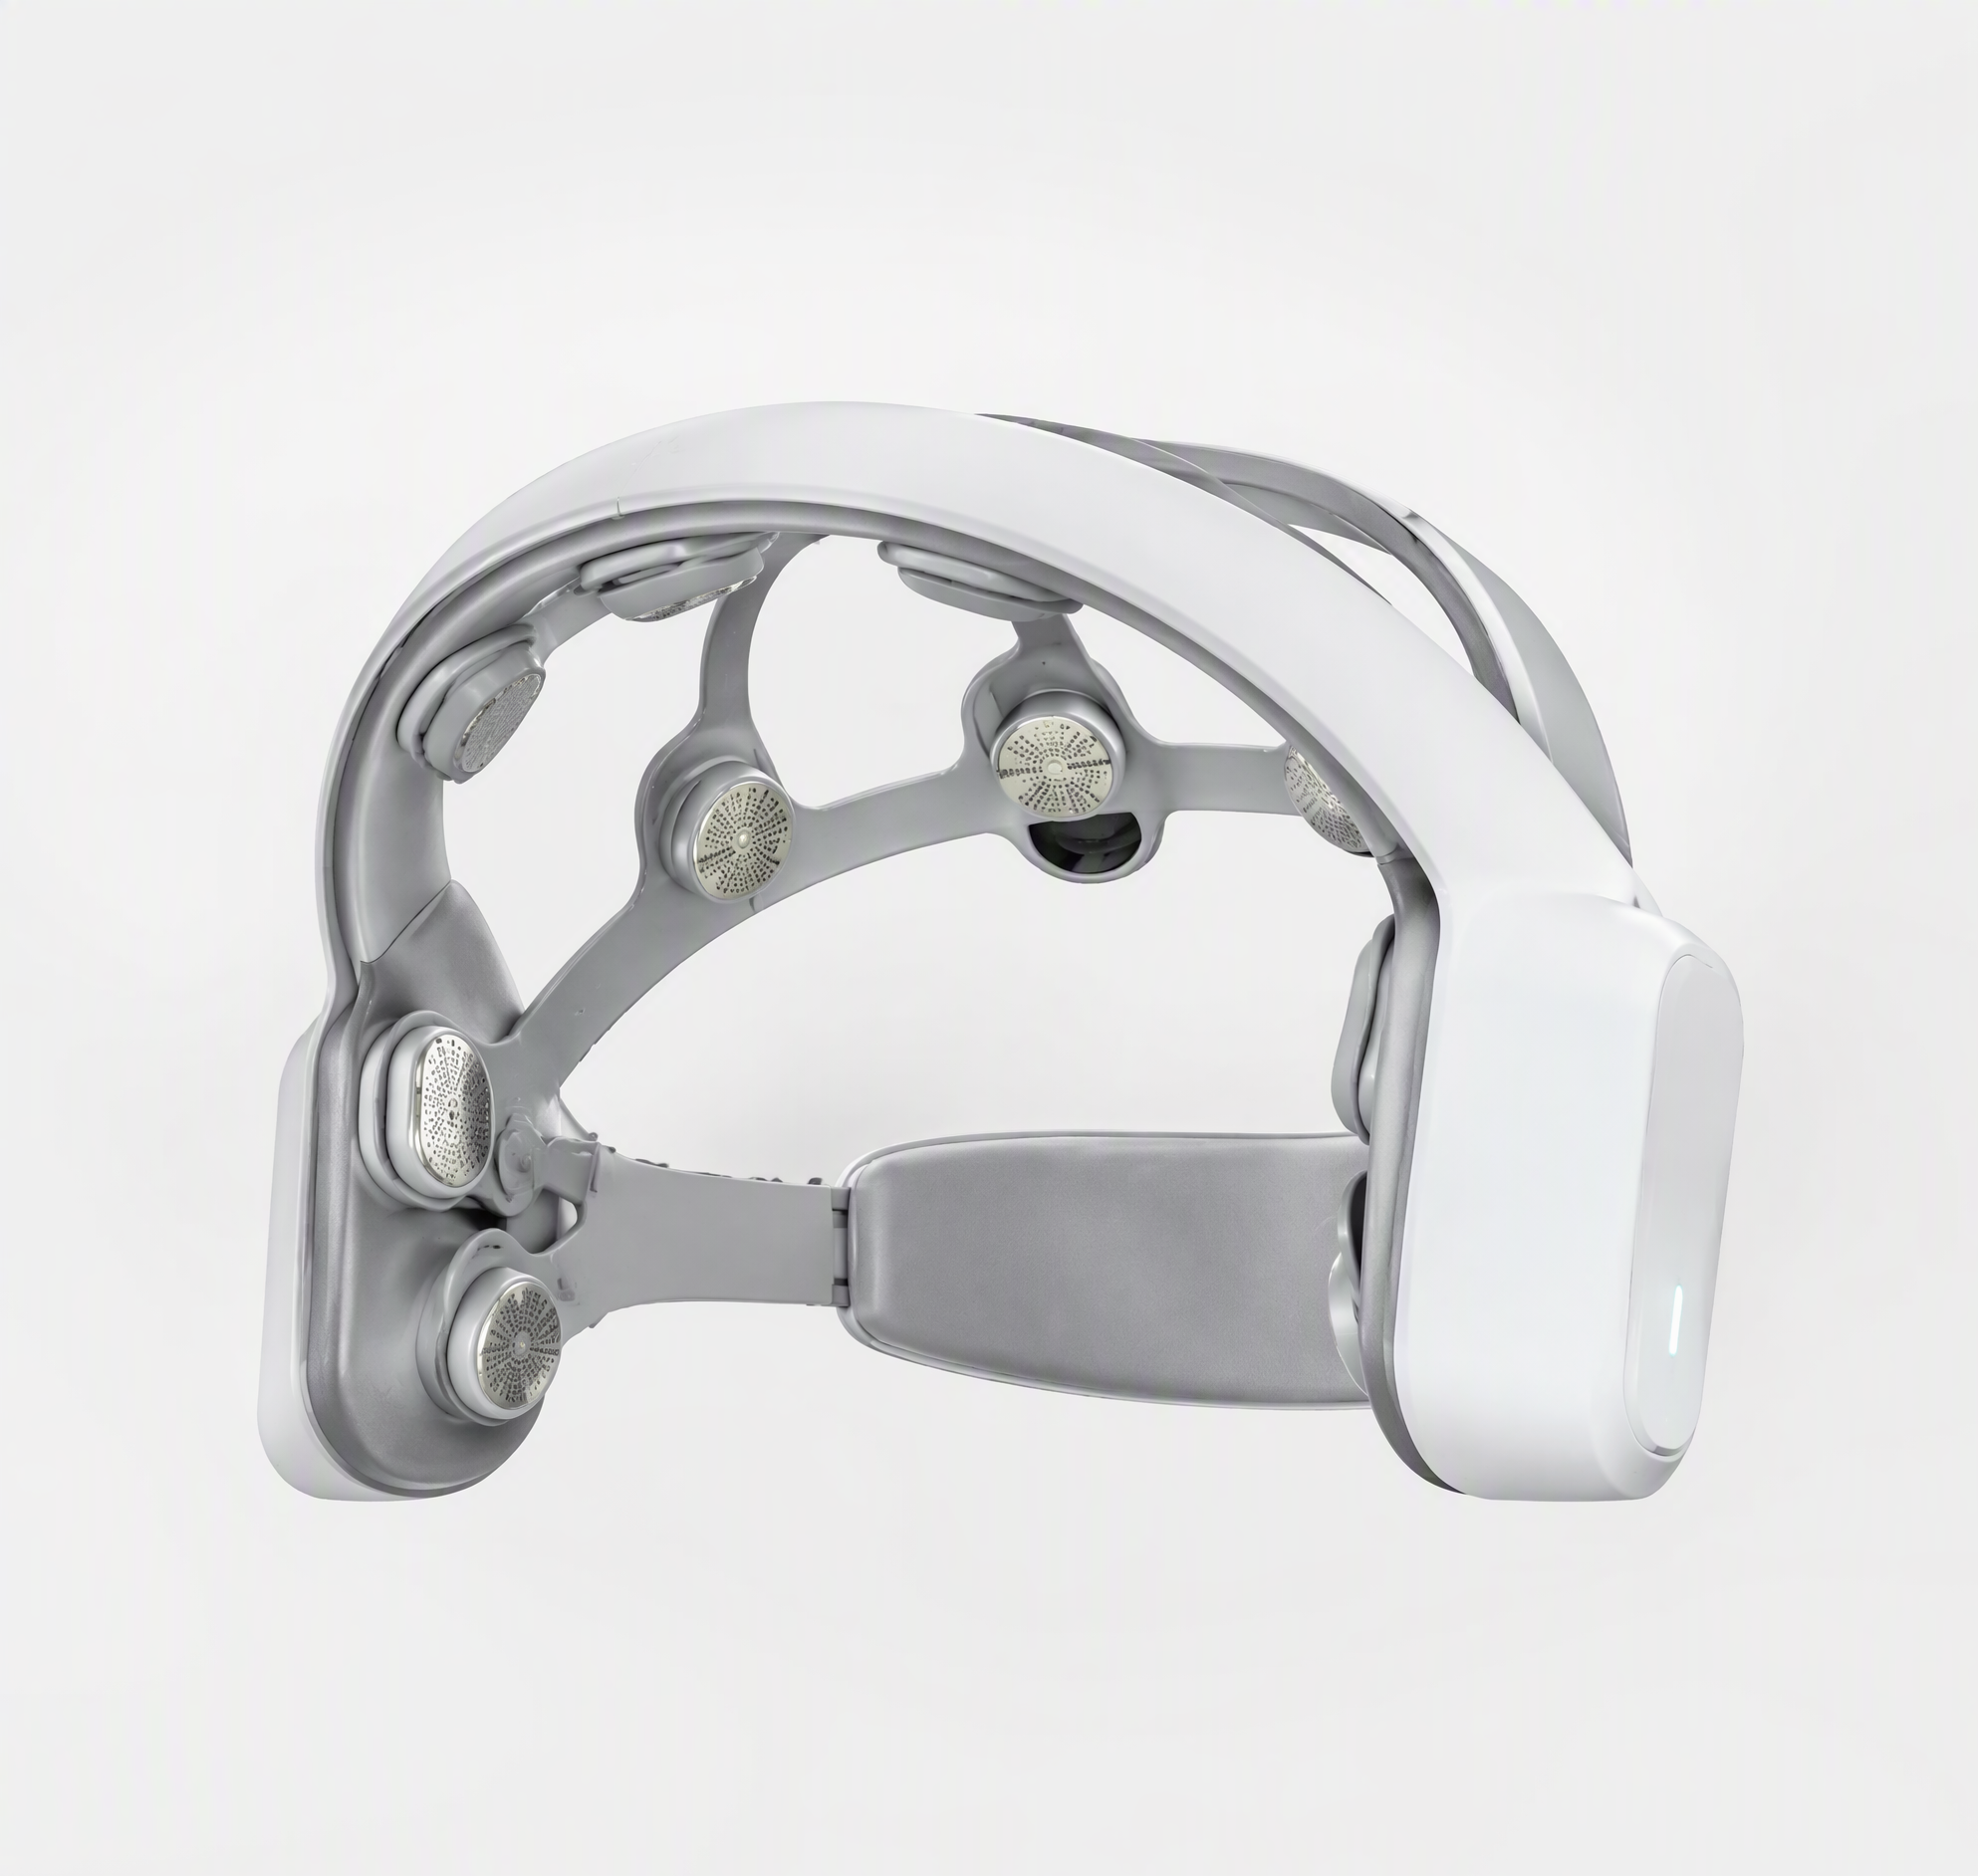
以Nuromova N1智能运动头带为例,这款产品通过前额脑电采集等多传感数据融合,在运动过程中实时追踪大脑状态。其设计团队源于清华大学脑机接口实验室和工业设计专业的跨学科研究,在设计中面临的核心技术难点在于运动场景下脑电伪影和噪声的识别与剔除。这类产品对结构设计的要求极高:头带需要在不同运动强度下保持电极接触稳定,同时兼顾佩戴舒适性和外观识别度。
头围适配是另一个设计难点。不同用户的头围差异可达5-8厘米,头戴设备需要通过可调节结构适配不同人群。常见的方案包括弹性头带、可调节臂和可更换尺寸的电极模块。设计时需要做人头部尺寸统计分析和佩戴测试,确保设备在目标用户群体中的适配率。电极位置的精准定位也是设计关键,国际10-20系统对脑电电极放置位置有标准定义,结构设计需要确保电极能够精确放置在指定位置,并在佩戴过程中保持位置稳定。
挑战三:从临床验证到规模化量产的制造可行性
脑机接口设备从临床验证阶段的小批量制造到规模化量产,需要解决一系列制造可行性问题。临床验证阶段通常采用3D打印或CNC加工制作外壳,数量在几十台以内。这个阶段的设计修改频繁,结构方案可能随时调整。但进入注册阶段后,设计方案需要冻结,结构设计需要面向量产工艺优化。
注塑成型是规模化量产的主要工艺,但脑机接口设备的外壳通常结构复杂,壁厚不均匀区域容易出现缩水缺陷。设计团队需要做模流分析,预测缩水、翘曲和熔接线的位置,在设计阶段就优化壁厚和结构设计。电极安装位置的精度要求也很高,注塑件的尺寸公差需要控制在较小范围内,这对模具精度和注塑工艺参数都提出了较高要求。
装配工艺的标准化也是量产阶段的关键。临床验证阶段可能由工程师手工装配,但量产阶段需要设计便于自动化或半自动化装配的结构。卡扣设计、螺丝数量、装配顺序都需要在详细设计阶段就规划好。如果设计阶段不考虑装配效率,量产后人工成本会很高,而且装配一致性难以保证。
选择设计外包团队的3个判断标准
脑机接口设备企业在选择工业设计外包团队时,不能只看设计作品集,更要看团队是否具备医疗器械设计经验和注册法规意识。以下是三个判断标准:
第一,看有没有医疗器械产品的设计经验。脑机接口设备属于医疗器械范畴,设计团队需要理解医疗器械法规对产品设计的约束。有医疗设备设计经验的团队,在设计初期就会把生物相容性、电气安全、防护等级等要求纳入设计输入,而不是等注册阶段才发现问题。简盟设计在医疗健康领域有脑电波采集仪、威高绿激光手术系统、超声影像等产品的设计经验,对医疗器械法规约束有实际项目认知。
第二,看是否具备从概念到量产的全流程能力。脑机接口设备从原型到量产的跨度很大,设计团队需要覆盖概念设计、结构工程、CMF定义、手板打样、模具开发对接和量产跟产等环节。如果设计团队只做外观输出,不负责结构验证和供应链对接,企业在量产阶段还需要找另一个团队衔接,容易出现设计意图传达损失和责任划分不清的问题。
第三,看能否提供注册所需的技术文档支持。医疗器械注册需要提交产品技术文件,包括结构图、材料清单、生物相容性测试报告等。设计团队如果在设计过程中就按照注册要求输出这些文档,可以大大缩短注册准备时间。有些设计团队交付的只有渲染图和3D文件,没有工程图纸和BOM表,企业在注册阶段需要重新整理技术文档,额外耗费1-2个月。
FAQ:脑机接口设备工业设计常见问题
Q1:脑机接口设备外壳设计跟普通电子产品有什么不同?
最大区别在于法规约束。脑机接口设备属于医疗器械,外壳材料需要通过生物相容性测试,电气安全间距需要满足GB 9706标准,防护等级需要适配临床环境。普通消费电子的设计标准在这些方面通常不达标,直接套用会导致注册审查不通过。
Q2:头戴式脑机接口设备设计中最难的是什么?
佩戴舒适性与信号采集质量的平衡。电极需要与头皮保持稳定接触才能获取高质量信号,但过大的接触压力会影响佩戴舒适度。设计时需要通过人机工程分析找到平衡点,同时解决头围适配和电极精准定位的问题。
Q3:脑机接口设备从设计到注册一般需要多长时间?
设计阶段通常在3-6个月,注册阶段(含型式检验和临床评价)通常在12-24个月,具体取决于产品分类和技术路线。如果设计团队在初期就按照注册要求做设计输入和文档输出,可以缩短注册准备时间1-2个月。
Q4:设计团队需要提供哪些注册相关的技术文档?
通常包括产品总装图、零部件工程图、材料清单(BOM)、材料生物相容性测试报告、电气安全设计说明、防护等级设计说明等。设计团队如果能在设计过程中同步整理这些文档,企业就不需要在注册阶段重新编制。
Q5:非侵入式和侵入式脑机接口设备的设计有什么区别?
非侵入式设备主要是头戴式产品,设计重点在佩戴舒适性、电极接触稳定性和外观识别度。侵入式设备涉及植入体和外部设备两部分,植入体设计需要考虑生物相容性、长期植入稳定性和手术可操作性,外部设备设计更接近传统医疗电子设备。
Q6:脑机接口设备的配图设计,应该注意什么?
配图需要准确反映产品的技术特征和使用场景,避免概念化渲染。设计团队应该在设计过程中提供面向不同受众的视觉素材:面向注册审查的工程视图、面向临床演示的使用场景图、面向市场的产品渲染图,三者在视角和细节上有不同侧重。