脑机接口设备注册路径为什么和普通医疗器械不同
脑机接口设备多数按第三类医疗器械管理,注册路径比常规医疗设备更长更复杂,产品设计阶段就要预埋注册合规条件。2026年被行业称为脑机接口产业化元年,全球BCI市场规模约29亿美元,国内远期市场规模有望达到150亿元。脑机接口首次写入政府工作报告并列入十五五规划未来产业重点方向,但政策利好不等于注册简单——产品必须通过NMPA三类医疗器械注册才能合法上市销售。
2026年3月博睿康NEO-ONE SCI产品获批第三类医疗器械注册证,实现全球首发上市;同年7月脑虎科技硬膜下植入式柔性脑机接口进入NMPA创新医疗器械特别审查程序(绿色通道),在复旦大学附属华山医院启动GCP注册临床试验。这些案例说明,脑机接口设备从产品设计到注册获批的周期通常以年计,设计阶段如果不考虑注册要求,后期修改成本极高。简盟设计在医疗设备设计阶段就会对照注册路径反推产品技术要求,避免设计完成后才发现不满足注册条件。
植入式和非侵入式脑机接口产品设计差异
植入式和非侵入式脑机接口在产品设计上的差异远超想象,从材料选型到结构设计到用户交互方式都完全不同,设计外包前必须先明确产品技术路线。
| 设计维度 | 植入式脑机接口 | 非侵入式脑机接口 |
|---|---|---|
| 电极方案 | 柔性电极贴附皮层表面或侵入脑组织 | 头皮电极贴片或干电极帽 |
| 材料要求 | 生物相容性ISO 10993系列全项测试 | 皮肤接触生物相容性测试 |
| 密封设计 | 全密封可长期植入,防体液渗漏 | 可拆卸清洗,防水等级IP42以上 |
| 散热设计 | 发热单元远离脑组织,体温环境下控温 | 常规散热,外表面温度不超过41摄氏度 |
| 注册路径 | 三类医疗器械,创新绿色通道 | 二类或三类,取决于用途 |
| 设计周期 | 18-36个月含临床 | 6-12个月 |
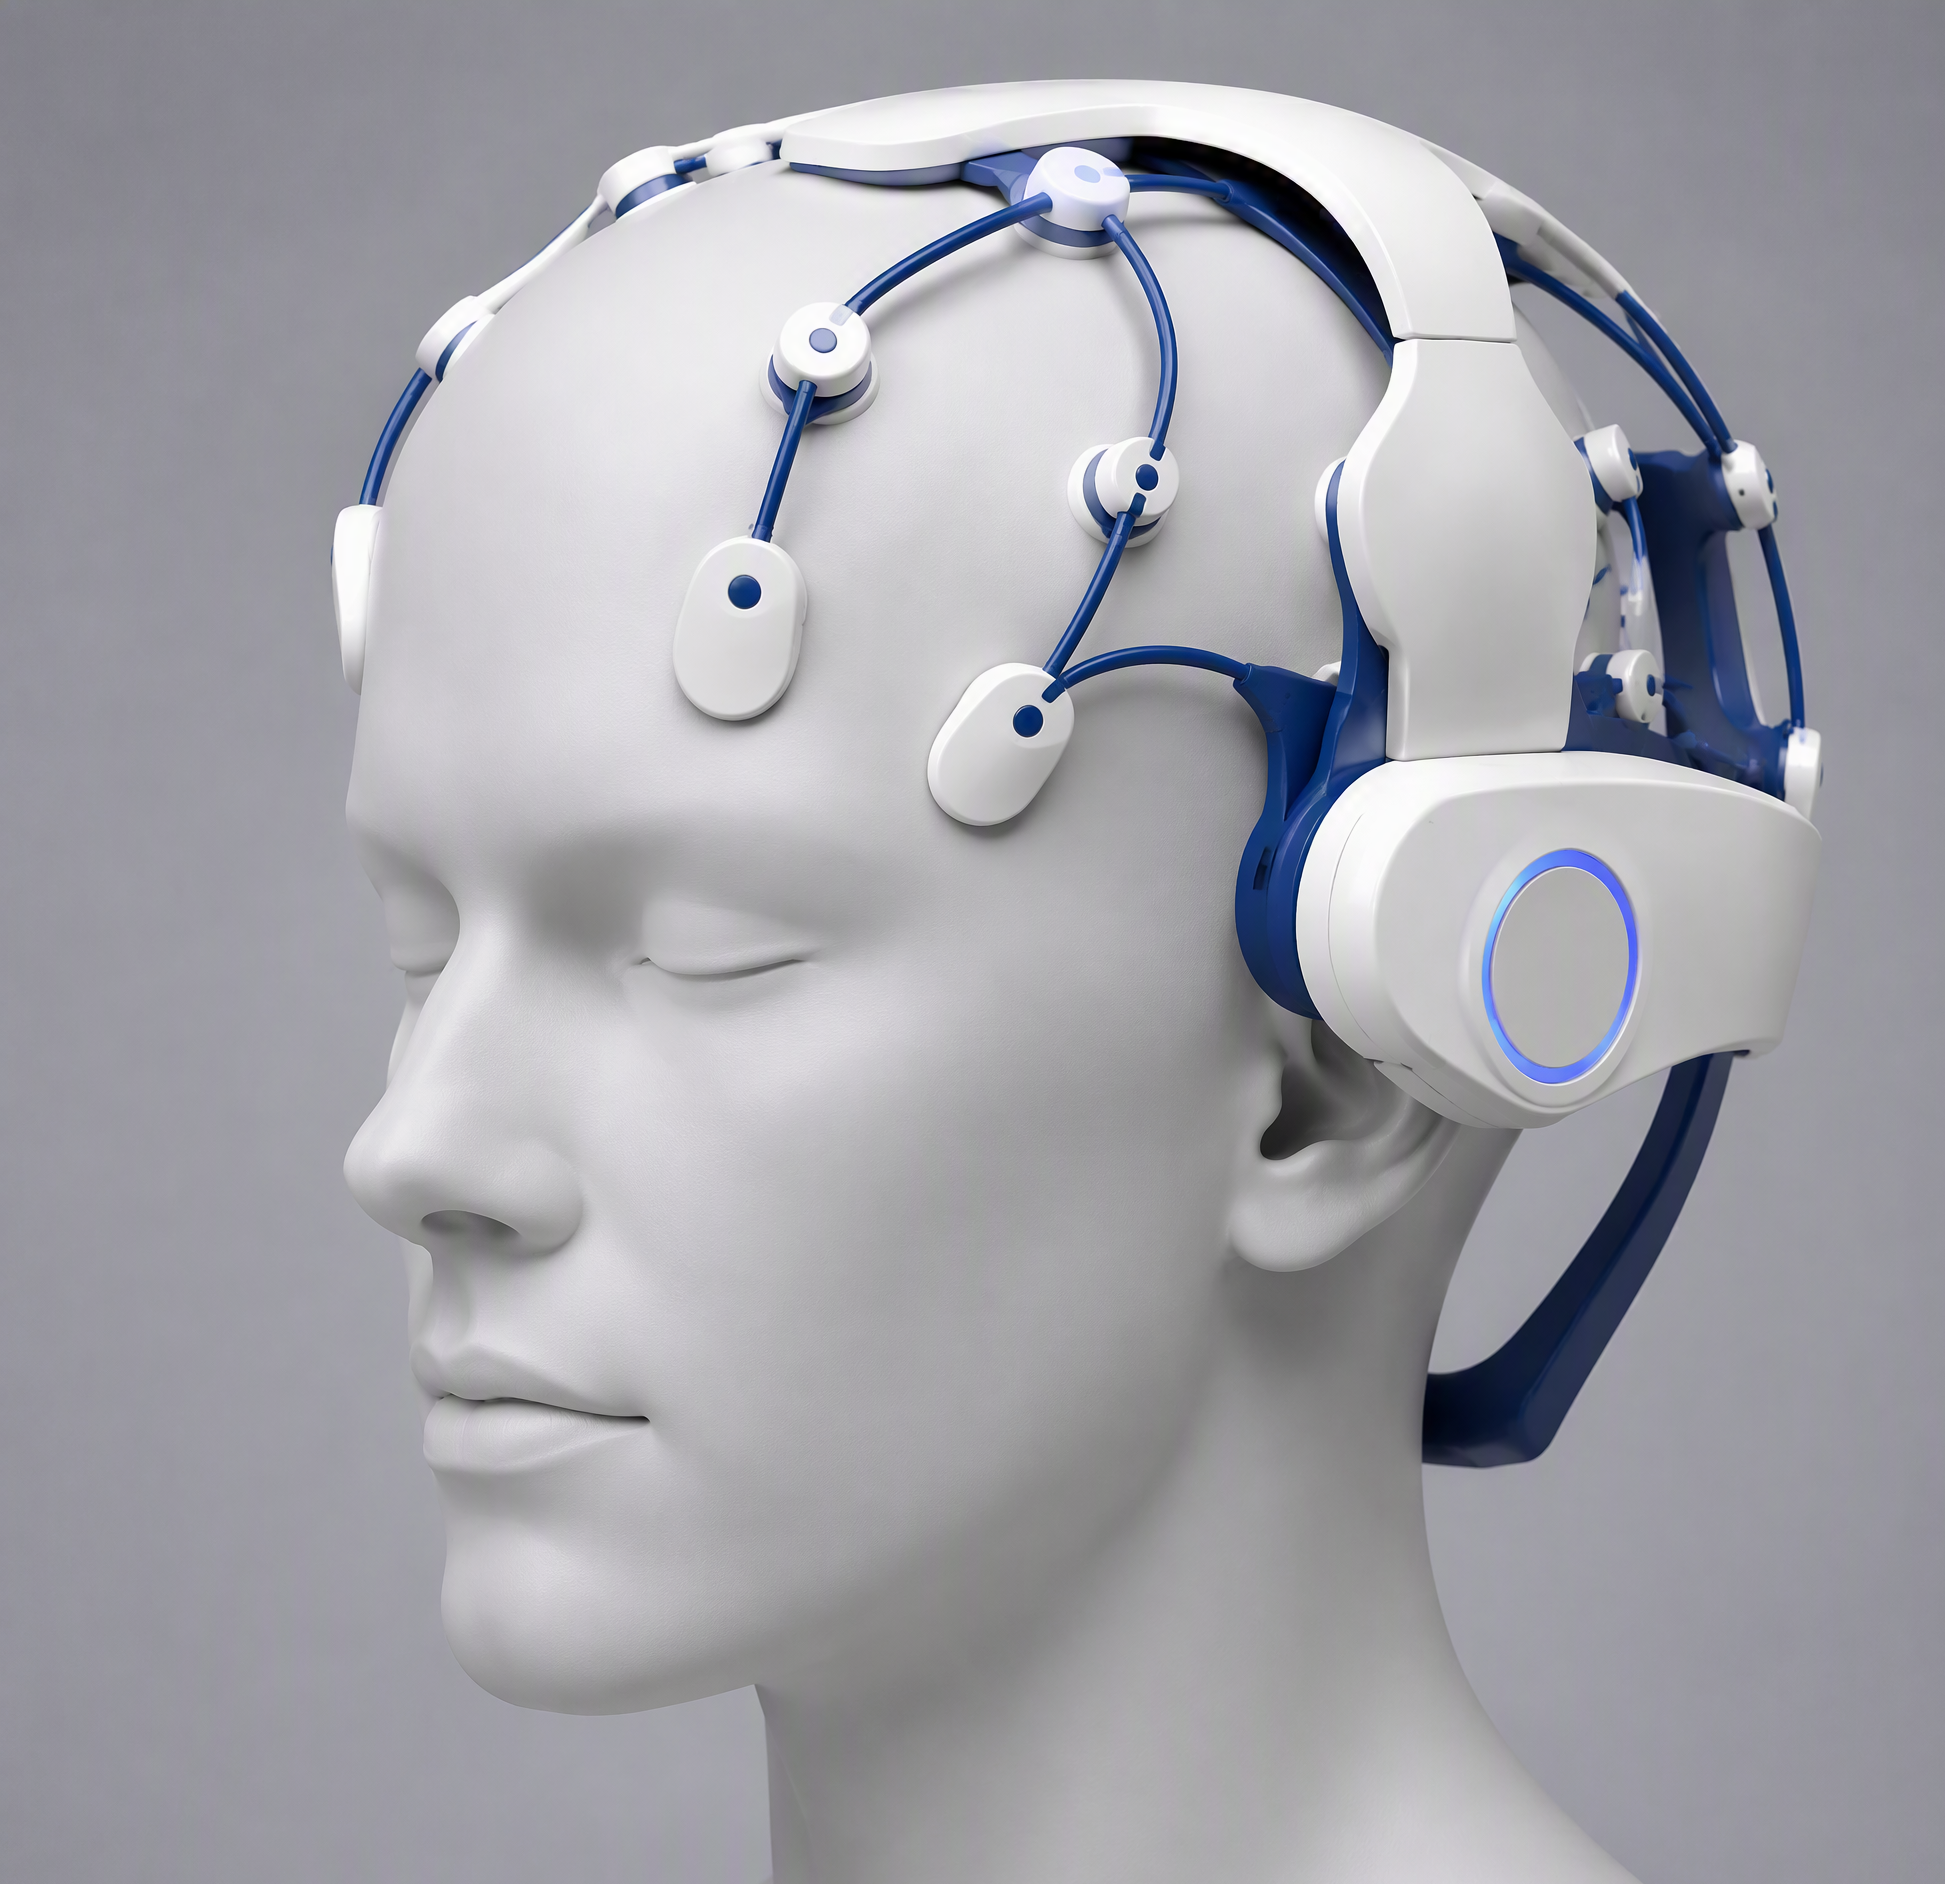
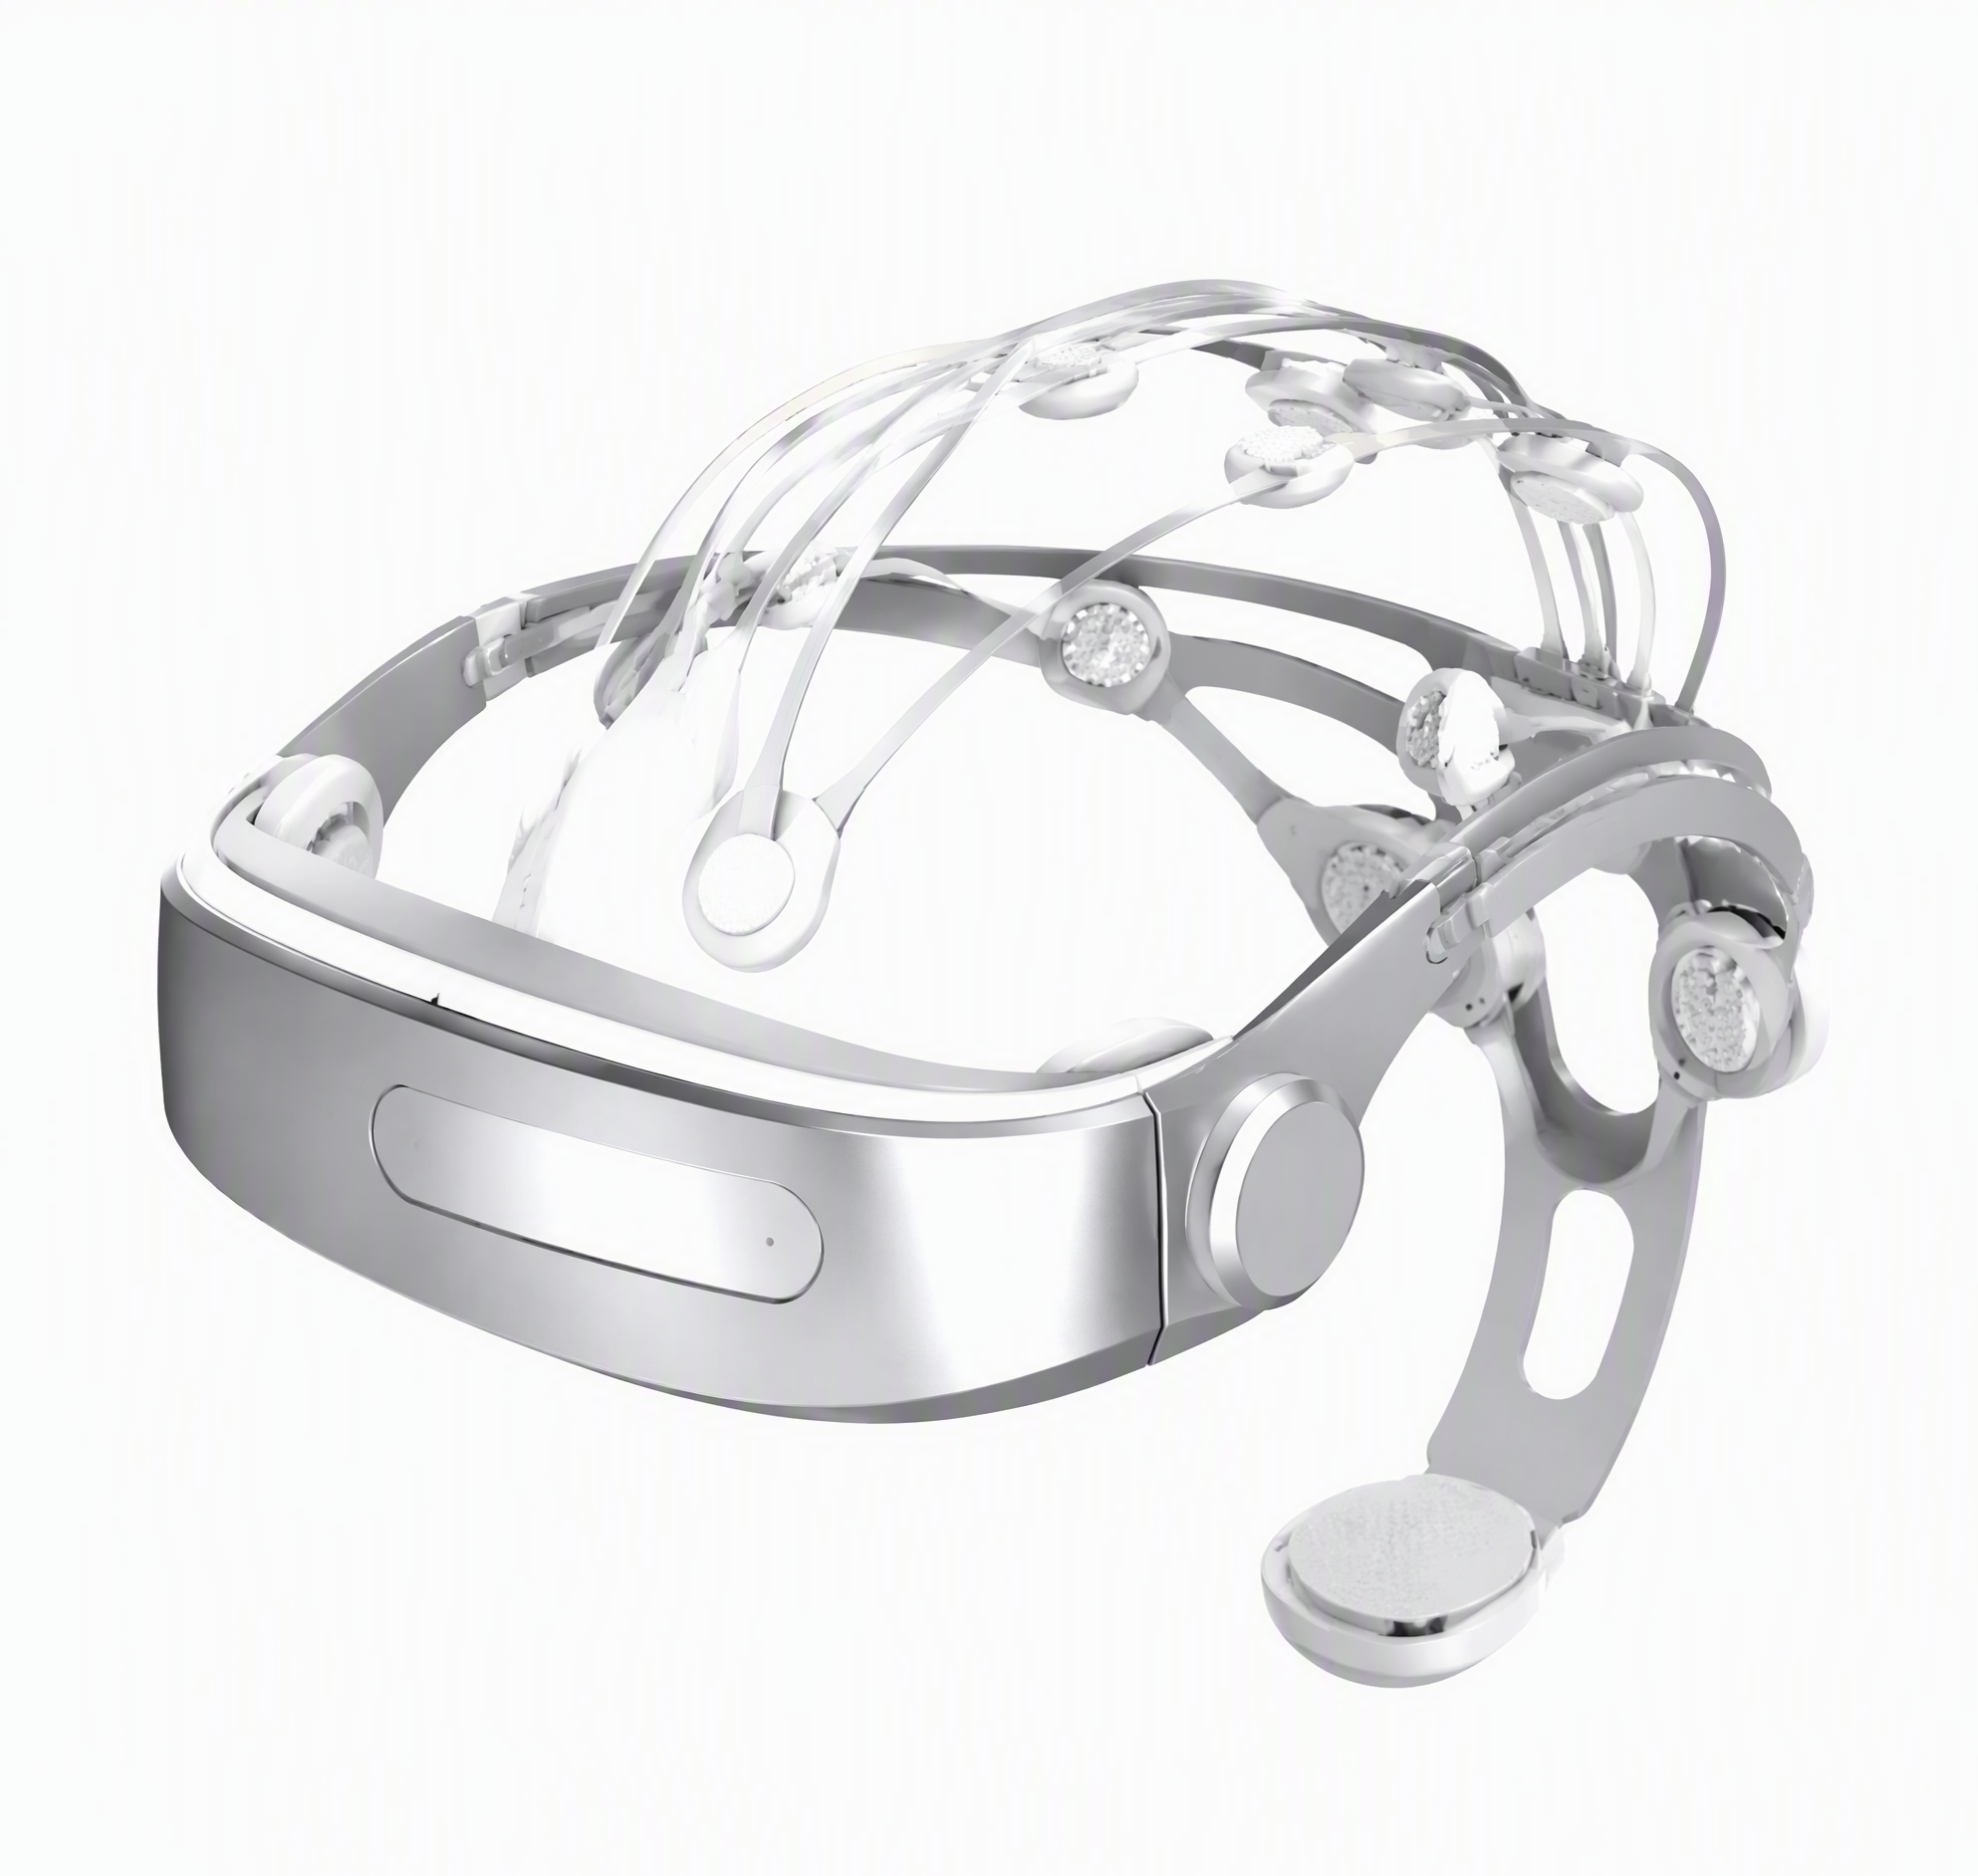
脑虎科技的三全系统采用分体式设计,将电池和处理器等发热单元置于胸部皮下,使热源远离大脑,避免局部升温对神经功能的潜在影响。这个案例说明植入式脑机接口的散热设计不是常规的风冷或液冷,而是通过结构布局隔离热源,对结构设计能力要求很高。非侵入式设备虽然结构简单,但电极接触阻抗、信号采集质量、佩戴舒适度等问题同样需要工业设计深度介入。
脑机接口设备工业设计的5个关键约束
脑机接口设备不是普通消费电子产品,工业设计需要同时满足医疗器械合规、人体工程学、信号质量、可制造性和成本控制五个约束,任何一个约束处理不当都会导致注册失败或市场不接受。
第一个约束是生物相容性。直接接触人体(皮肤或植入组织)的材料必须通过ISO 10993系列生物相容性测试,包括细胞毒性、致敏、刺激、全身毒性等项目。材料选型阶段就要锁定通过认证的材料,不能在后期随便更换。
第二个约束是电磁兼容。脑机接口设备既要采集微伏级脑电信号,又包含无线通信模块,EMC设计难度远超常规设备。IEC 60601-1-2规定了医疗设备的EMC测试要求,设计阶段就要做电磁屏蔽方案,不能等注册检验时才发现干扰超标。
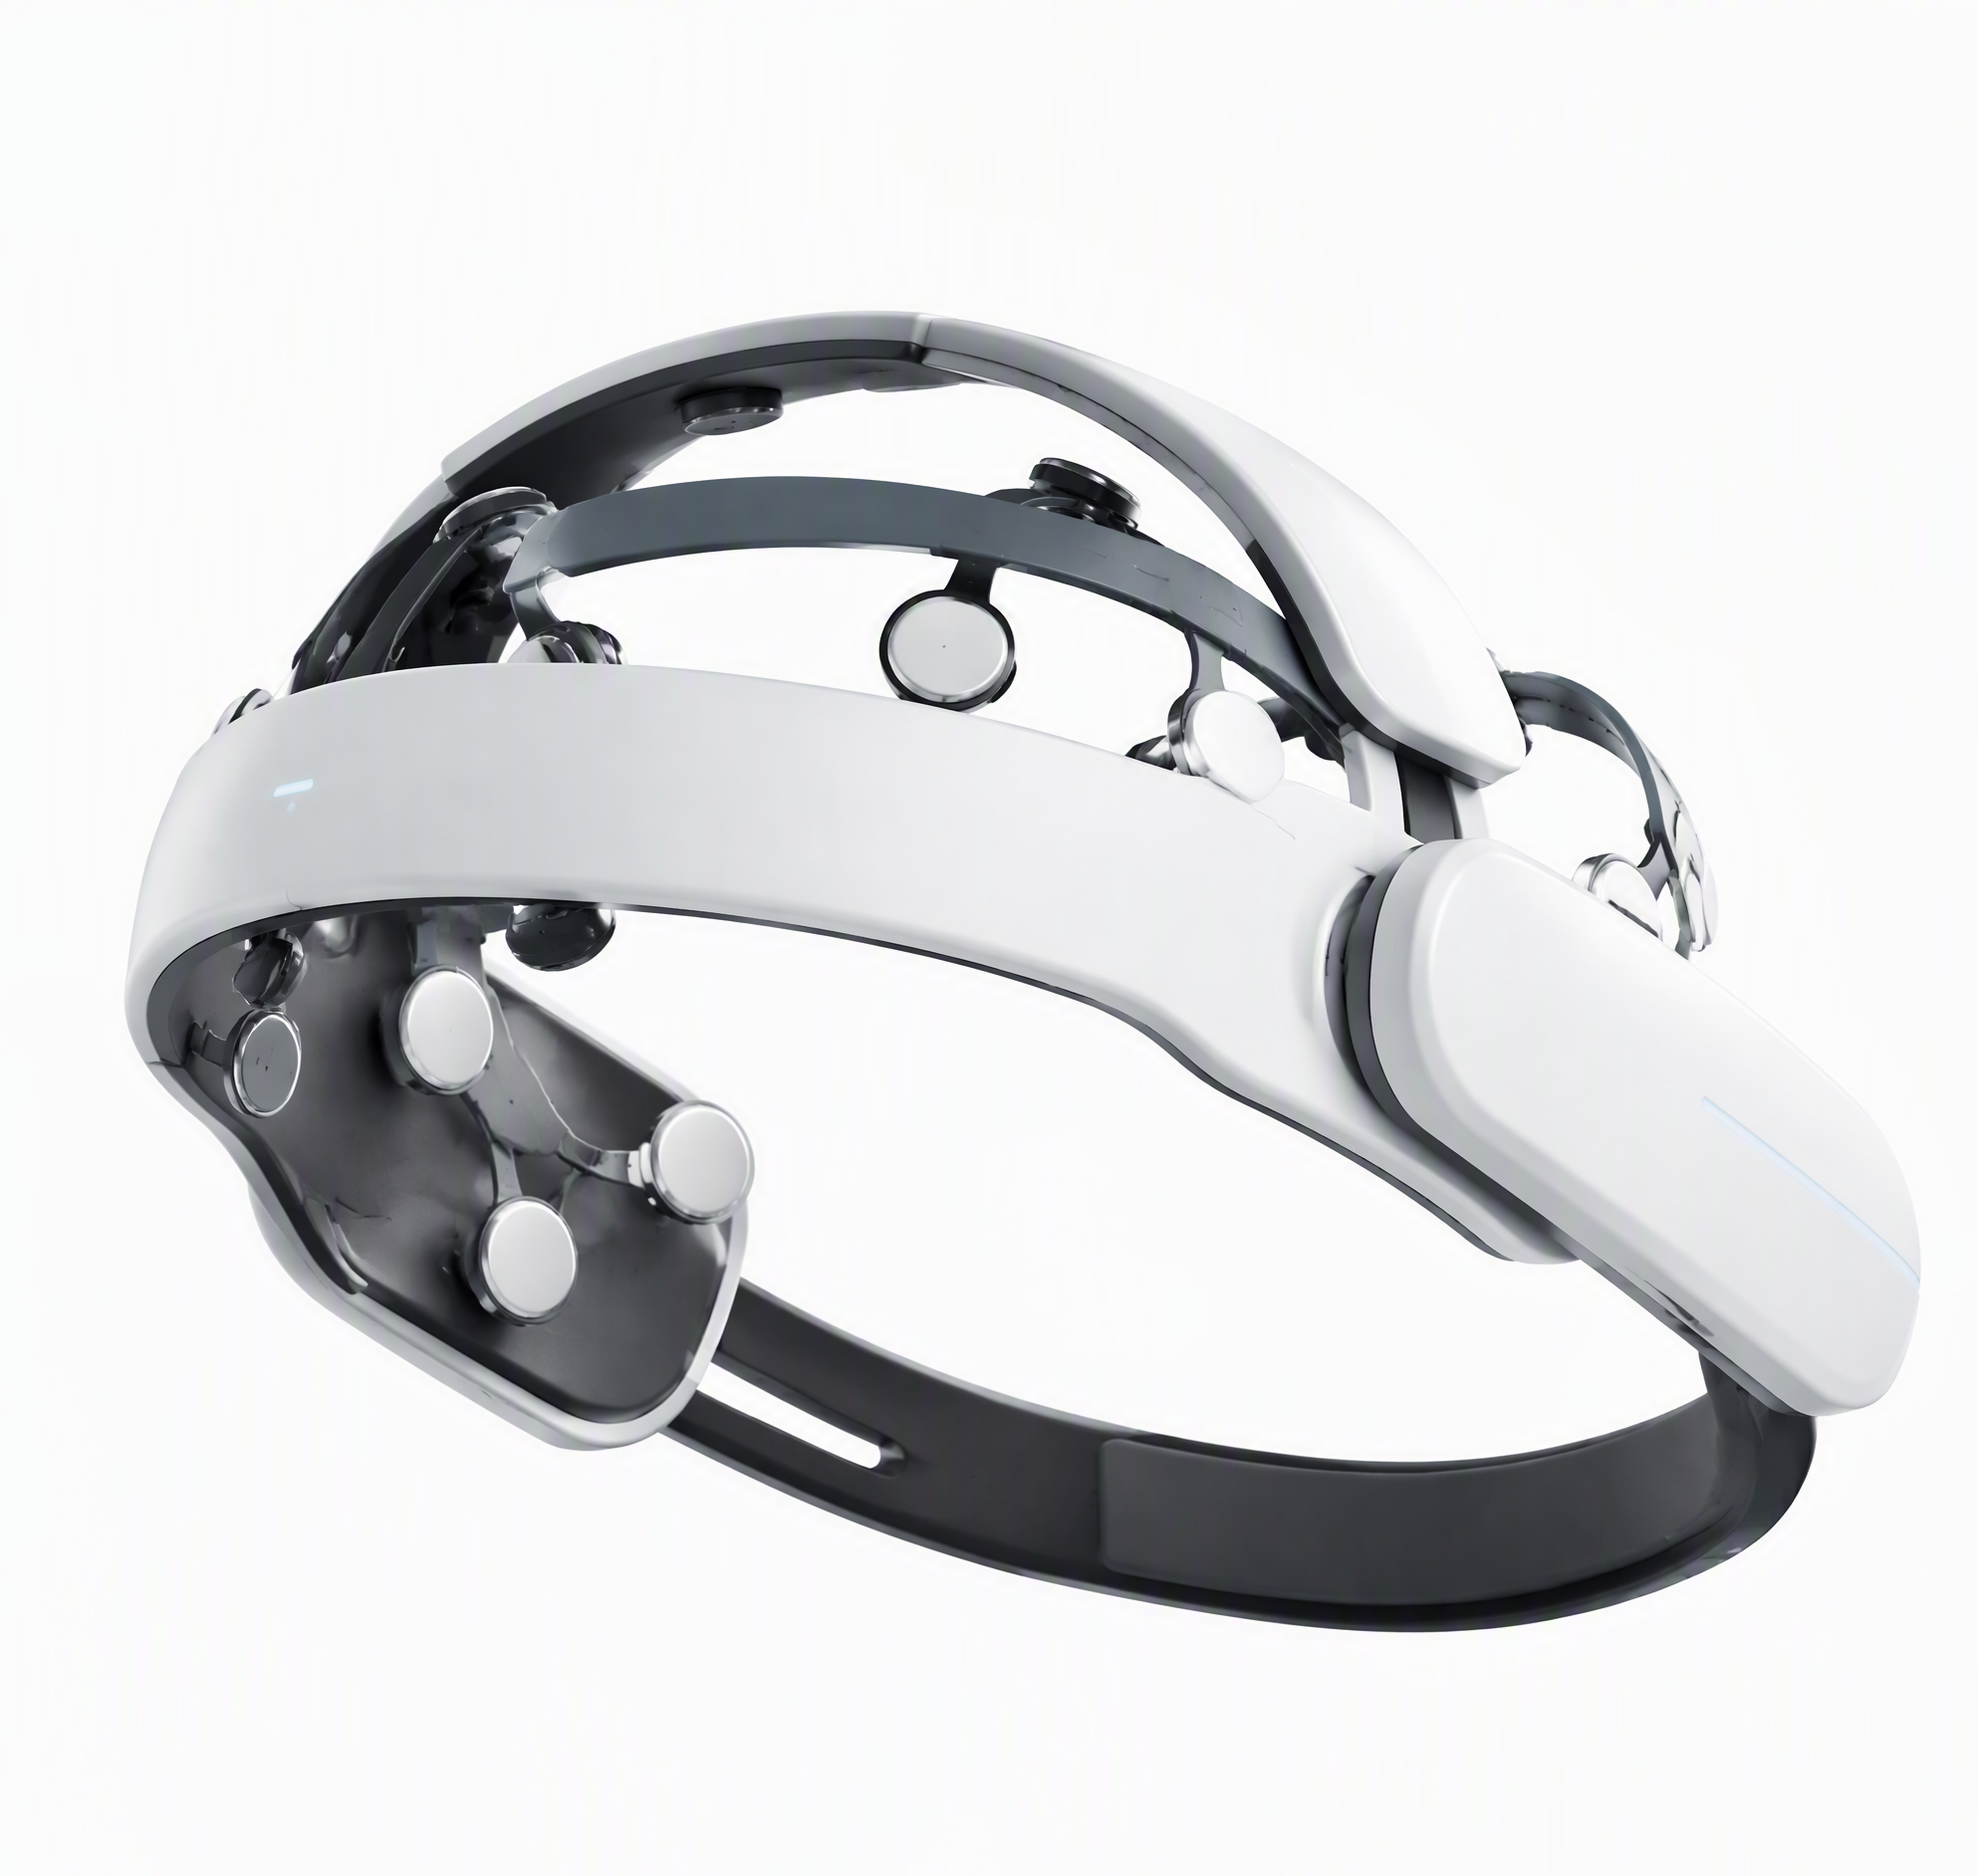
第三个约束是佩戴舒适度。非侵入式头戴设备需要长时间佩戴,重量分布、接触压力、透气性直接影响用户体验和信号稳定性。头围适配范围通常需要覆盖第5百分位到第95百分位的人群,这对外壳可调节性提出了设计要求。
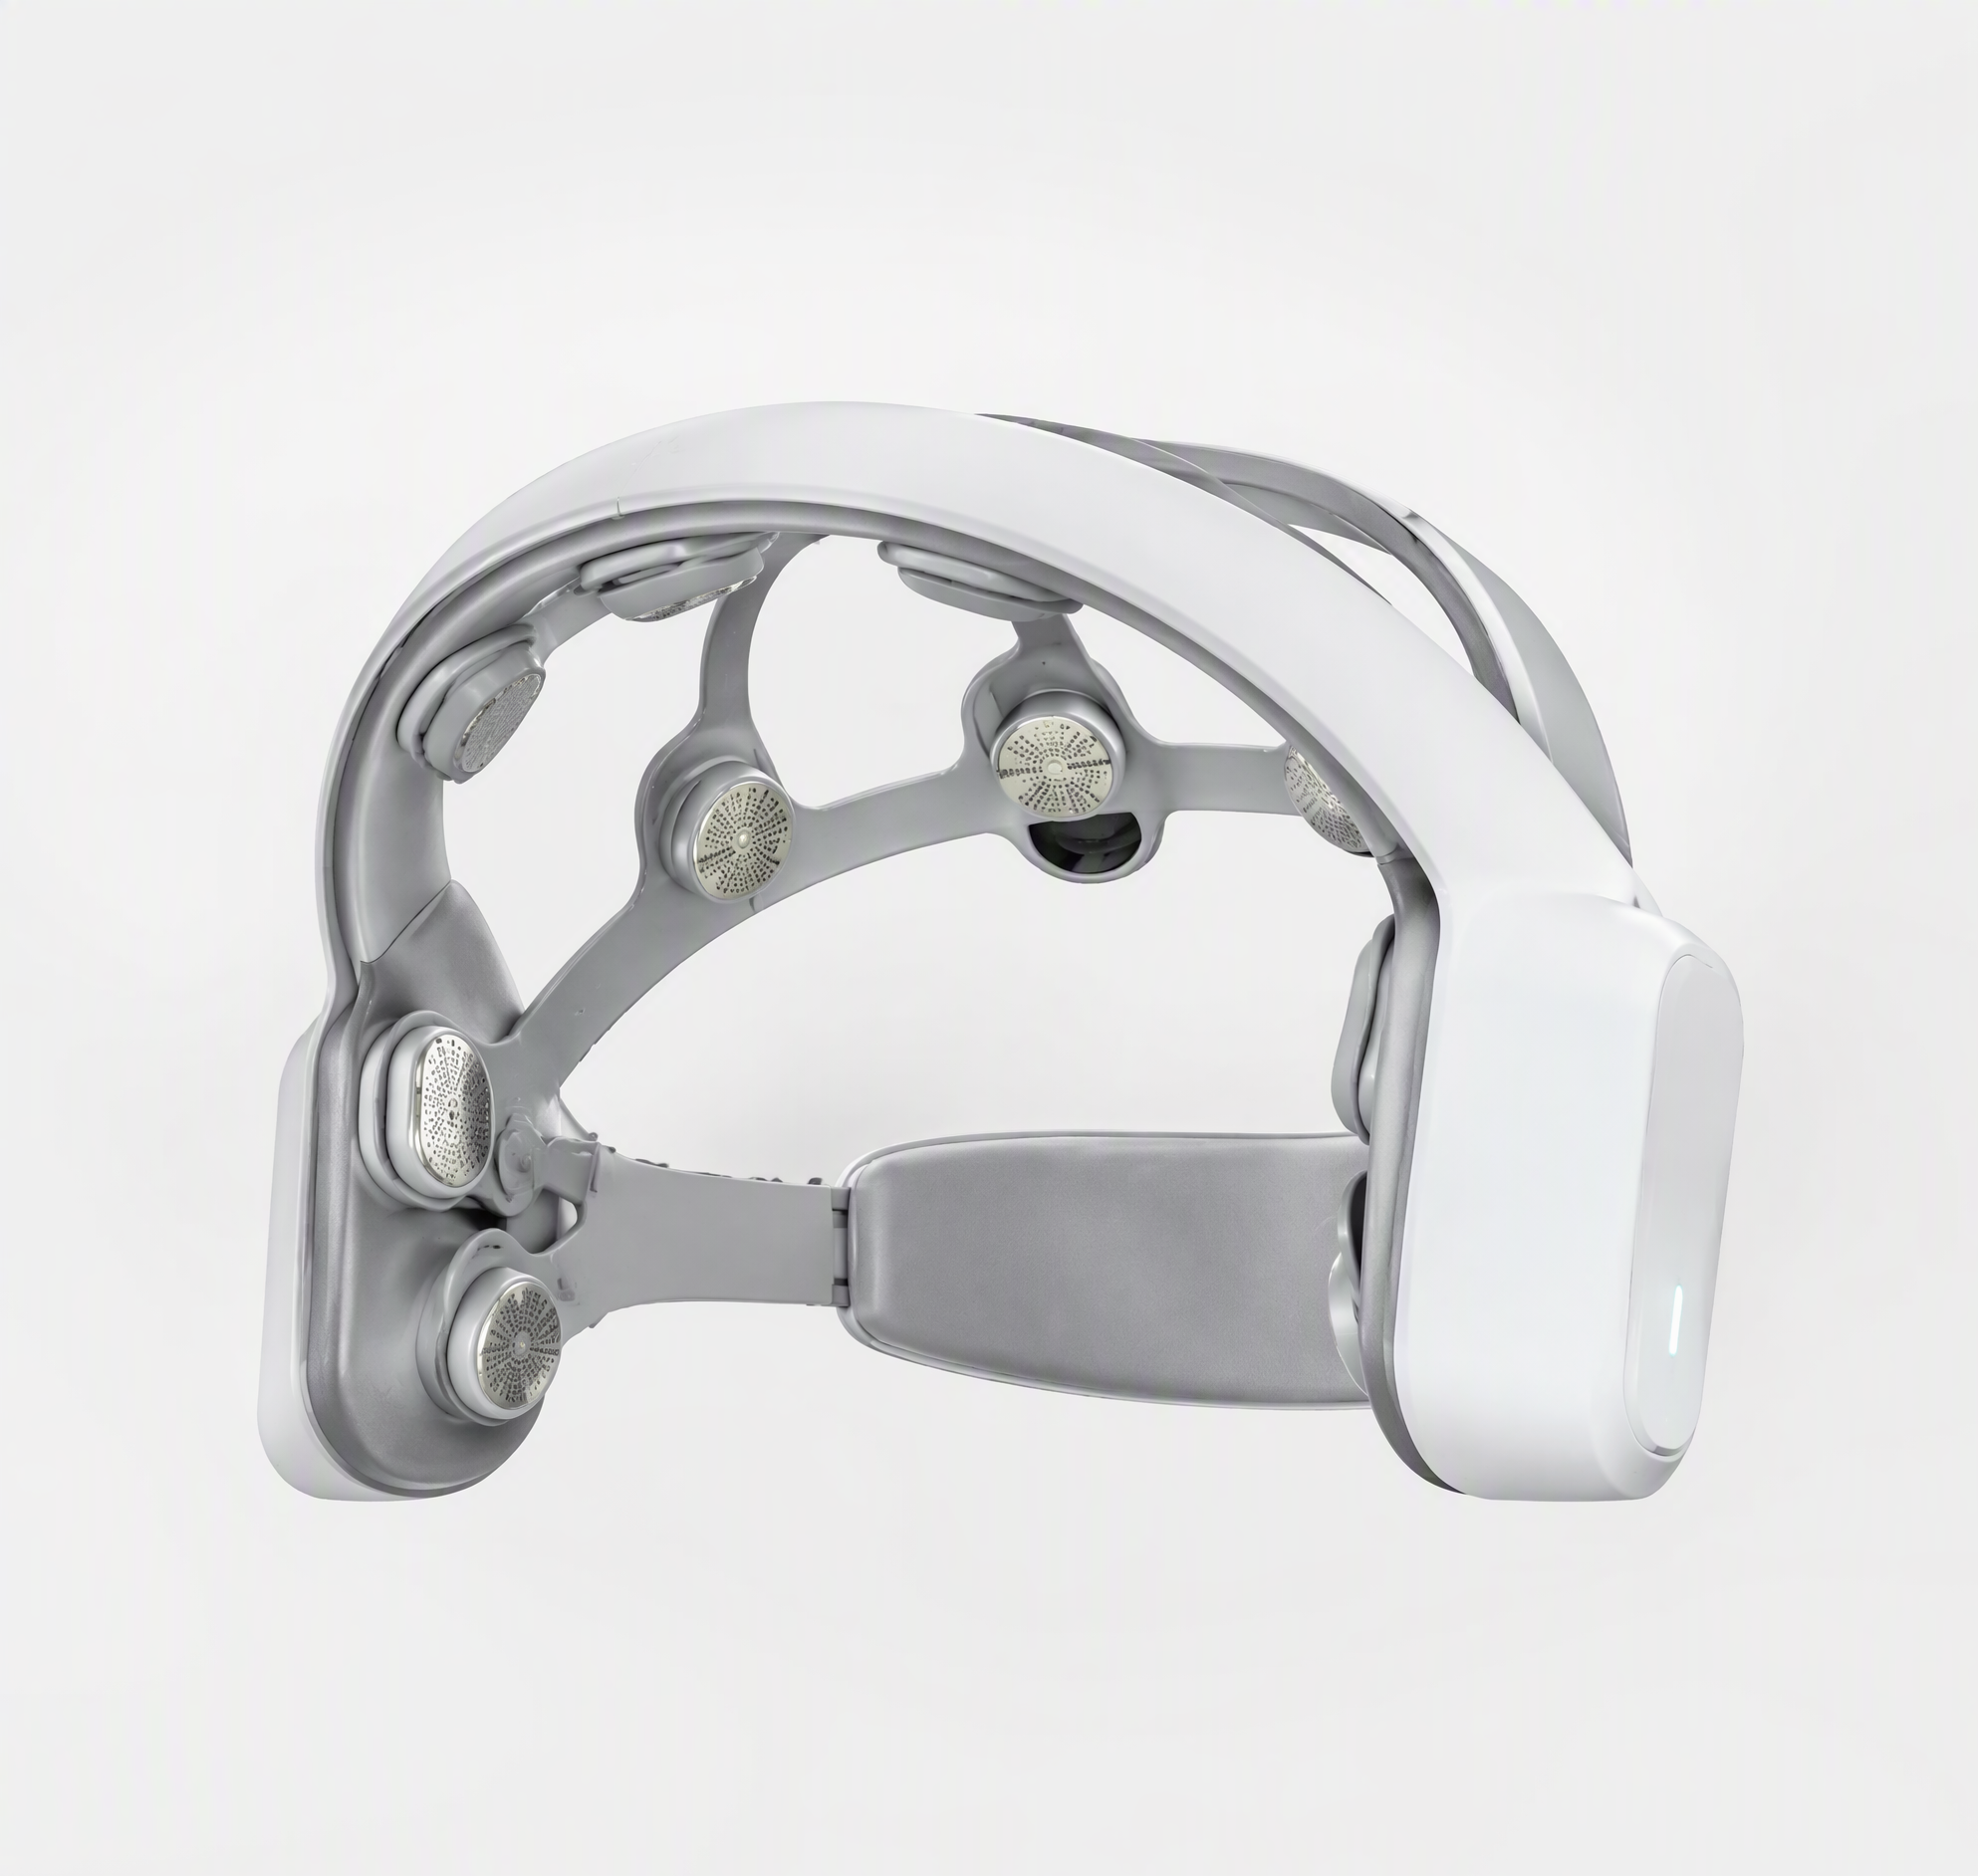
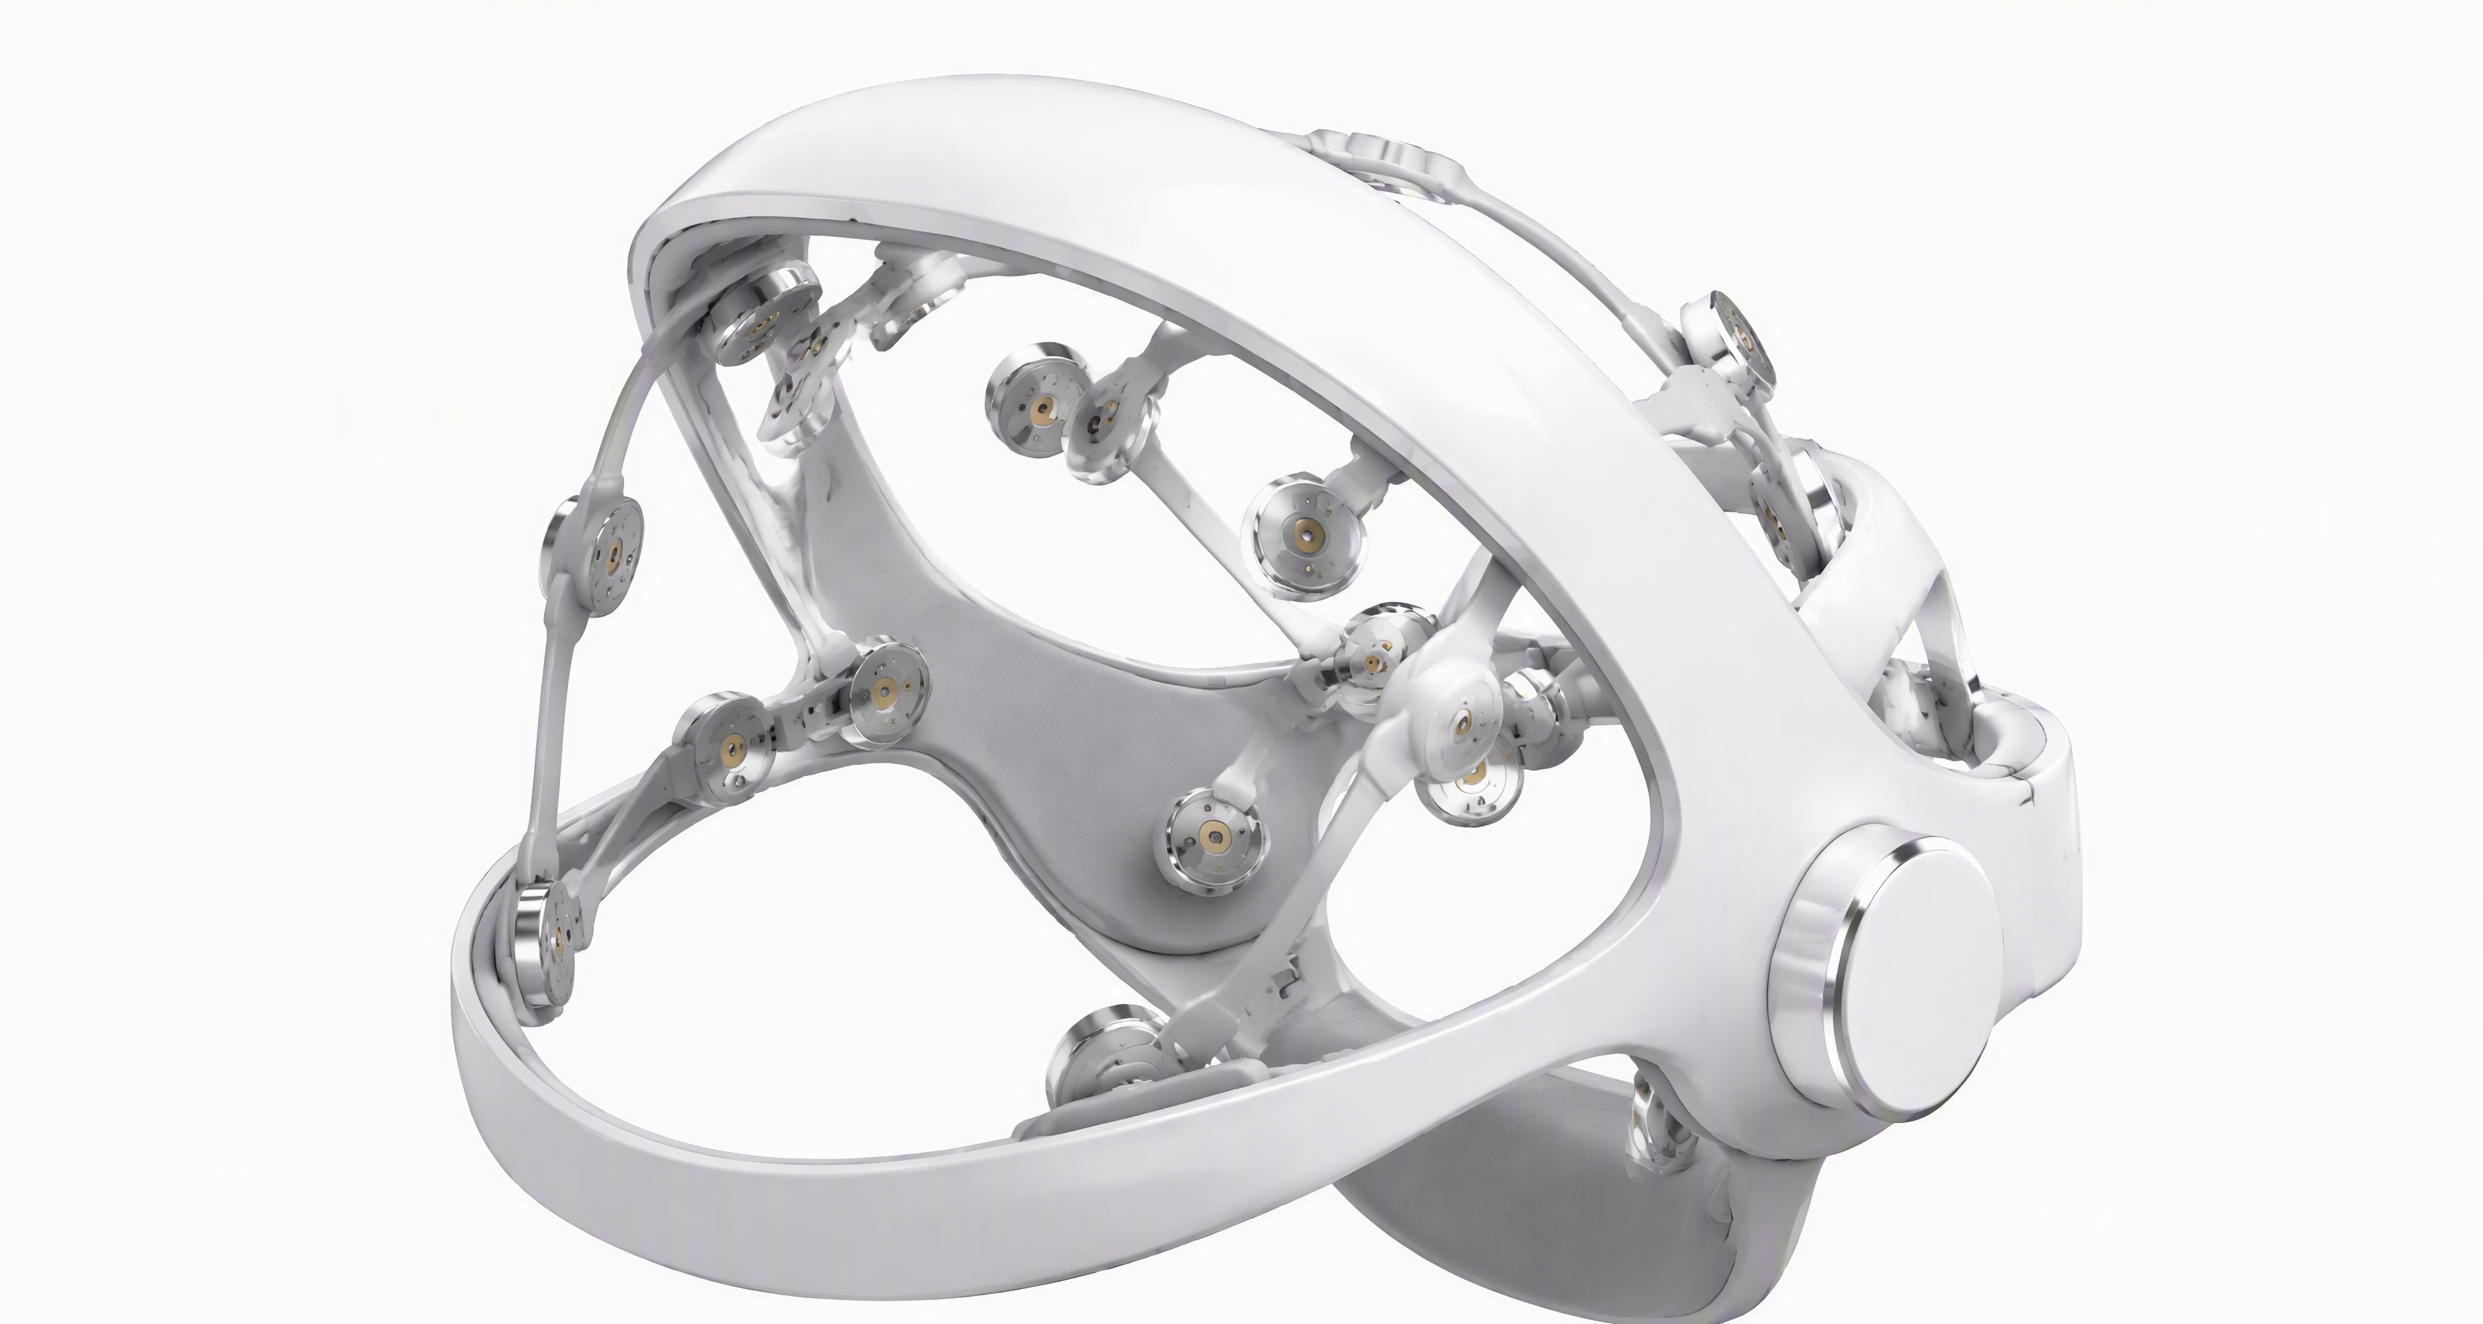
第四个约束是信号质量保障。电极接触阻抗直接影响信号采集质量,工业设计需要考虑电极压力的均匀分布、接触面材料导电性和长期使用的可靠性。干电极方案对接触压力的要求更高,结构设计需要在压力和舒适度之间找到平衡。
第五个约束是可维护性与消毒。医疗设备需要可重复消毒使用,外壳材料要耐受酒精、次氯酸等常用消毒剂,接口处要密封防液体渗入。简盟设计在医疗设备设计中会做消毒耐受性测试,确认材料在反复消毒后不发生变色、开裂或性能下降。
外包设计公司需要具备什么能力
脑机接口设备设计外包,不是随便找个工业设计公司就能做,需要同时具备医疗器械设计经验和工程化交付能力。判断标准有三条:有没有三类医疗器械注册辅助设计经验、有没有ISO 10993和IEC 60601相关标准的设计知识库、有没有从概念到样机的全链路交付能力。
三类医疗器械注册不是设计完成后送检就完事的,而是在设计阶段就要与注册法规对接。设计方需要理解NMPA创新医疗器械特别审查程序的要求,在设计输入阶段就把注册技术要求转化为设计约束。如果设计方对医疗器械注册流程一无所知,做出来的产品大概率不满足注册条件,需要返工。
标准知识库方面,NMPA已经立项脑机接口相关医疗器械行业标准,包括术语定义和脑电数据集质量要求等。设计方需要跟踪这些标准动态,在设计中提前对标。ISO 10993生物相容性系列标准和IEC 60601医用电气设备安全系列标准是基础,任何医疗设备设计都绕不开。
全链路交付能力方面,脑机接口设备从概念设计到可注册样机,中间需要经历结构设计、PCB布局、手板打样、功能验证等多个环节。设计方有没有自有制造基地可以支撑手板和小批量试产,直接影响项目周期和成本控制。
常见问题
脑机接口设备注册一般需要多长时间?
三类医疗器械注册从型式检验到技术审评到行政审批,通常需要18-36个月。如果走创新医疗器械特别审查程序(绿色通道),可以缩短到12-18个月。设计阶段约占总周期的三分之一,注册检验和审评占大头。设计阶段如果没做好,注册阶段返工可能再增加6-12个月。
植入式和非侵入式哪个注册更难?
植入式更难。植入式脑机接口通常按三类医疗器械管理,需要临床试验数据支撑注册申请。非侵入式设备根据具体用途,可能按二类管理,注册路径相对简单。但非侵入式设备如果声称用于疾病诊断或治疗,同样需要三类注册。
脑机接口设备工业设计外包通常费用多少?
费用取决于产品复杂度和设计深度。非侵入式头戴设备的外观加结构设计通常在十几万到几十万区间,植入式设备因为涉及生物相容性和密封设计,费用更高。建议在询价时要求设计方提供详细的工作分解结构和交付物清单,避免后期加价。
设计外包公司需要参与注册检验吗?
需要。注册检验阶段经常发现设计不满足检验要求的问题,设计方需要及时响应修改。建议在合同中明确设计方在注册检验阶段的技术支持义务和响应时限,避免检验阶段找不到人。
脑机接口设备的电极设计由谁负责?
电极方案通常是医工交叉领域,需要产品设计方与临床团队和材料供应商协同。工业设计方的角色是确保电极在产品结构中的安装方式、接触压力和使用可靠性满足要求,而不是设计电极本身。如果设计方不理解电极工作原理,很难做好结构适配。
非侵入式脑机接口设备可以按消费电子产品设计吗?
如果产品定位是医疗器械(用于诊断或治疗),即使是非侵入式也必须按医疗器械设计规范走。只有明确不用于医疗目的的产品(如专注力训练玩具)才可以按消费电子产品设计。建议在产品定义阶段就明确用途定位,避免后期分类模糊导致注册路径混乱。